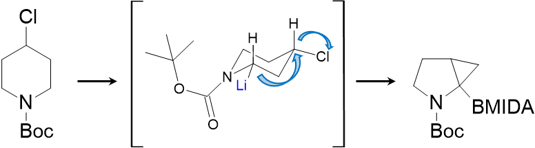星を継ぐもの

星を継ぐもの


中外さんの環状ペプチドAUBE00創製の報告。KRAS・NRAS・HRASのたった1残基の違いを立体固定化で認識させ、大きな構造変換を伴わずにアミノ酸側鎖の最適化だけでKRAS選択性と経口BA改善を達成。オレフィンを含むのはRCMで合成した中間体をついでに評価したら当たりだったかも? 同様の事例でエーザイさんのアリセプトがある。


中外さんはアミノ酸1つだけでやるのか
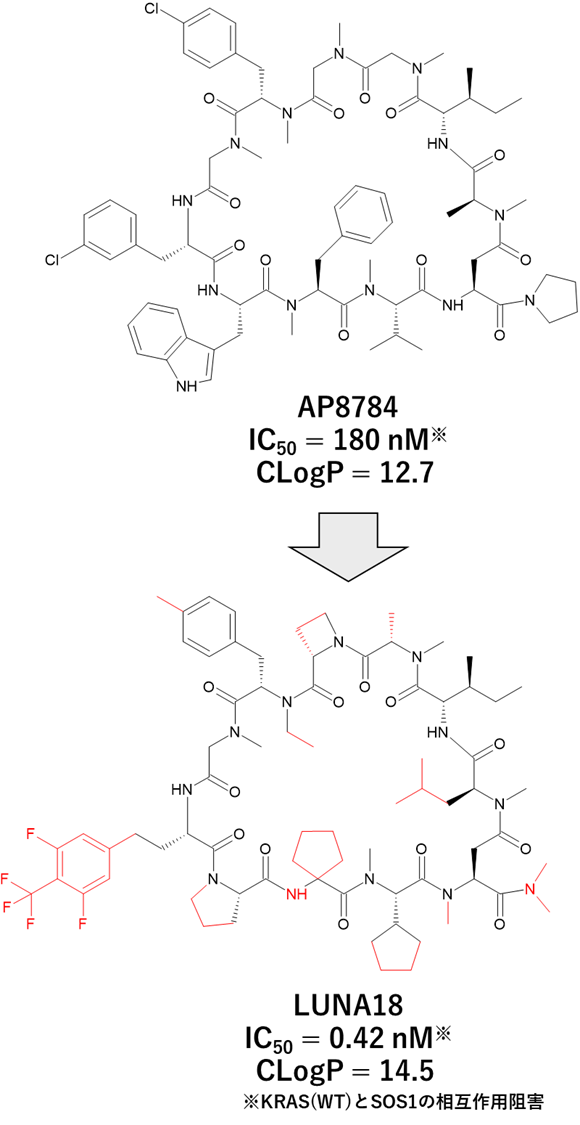
【イントロ: 中外製薬の中分子戦略とLUNA18】
1) 中分子創薬として環状ペプチドを選択
2) アミノ酸数 = 11個, CLogP ≧ 12.9, N-アルキル化 ≧ 6個が膜透過しやすい
3) mRNAディスプレイ法とNCLで硫黄フリーの環状ペプチドを合成
紹介記事: https://azarashi-panda.hatenablog.com/entry/2023/11/30/055443
4) ヒットペプチドAP8784はKRAS表面でInduced-fitを含む疎水性相互作用
5) AP8784から大きな構造変化や極性アミノ酸導入は伴わずにLUNA18を取得
紹介記事: https://azarashi-panda.hatenablog.com/entry/2023/12/03/072840


しかし、2025年12月期 第2四半期決算説明会において、「LUNA18において、経口吸収性及び臨床でのRASシグナル経路の阻害活性を確認。一方、RAS阻害薬における競争優位性の観点からAUBE00への開発注力を決定。」
https://www.chugai-pharm.co.jp/cont_file_dl.php?f=FILE_5_77.pdf&src=[%0],[%1]&rep=119,77


競争優位性の観点とは、「LUNA18が、RAS (KRAS, NRAS, HRAS)の全てを阻害するpan-RAS阻害剤であったことにより治療安全域が狭かったため」と考えられる。そこで、中外製薬は、LUNA18の後継品としてKRAS選択的な阻害剤を目指し、AUBE00を創製した。


Exploiting Bridged Conformations for Precise Molecular Recognition in the Design of KRAS-Selective, Orally Available Macrocyclic Peptides
Journal American Chemical Society, 2026, XX, XXXX-XXXX.
https://doi.org/10.1021/jacs.6c14212.

【その1: たった1つのアミノ酸残基の違いを狙うメドケム戦略】
● KRAS, NRAS, HRASは構造がほぼ同一で、KRAS選択性の獲得は極めて困難
・ LUNA18の結合部位においては、アミノ酸95位のみ
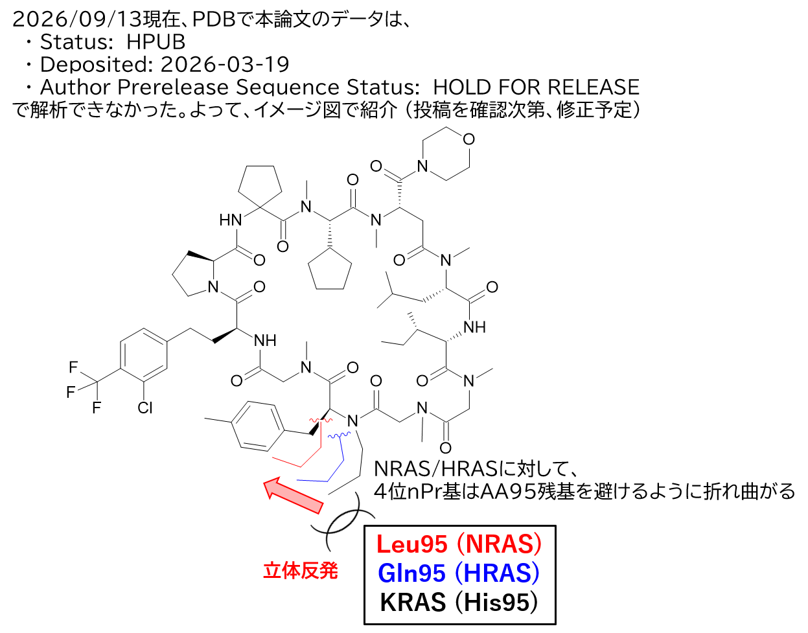
 ✓ KRAS=His95, NRAS=Leu95, HRAS=Gln95
 ✓ とは言え、残基は違うし、構造解析を見ると少し距離に差があるかも??
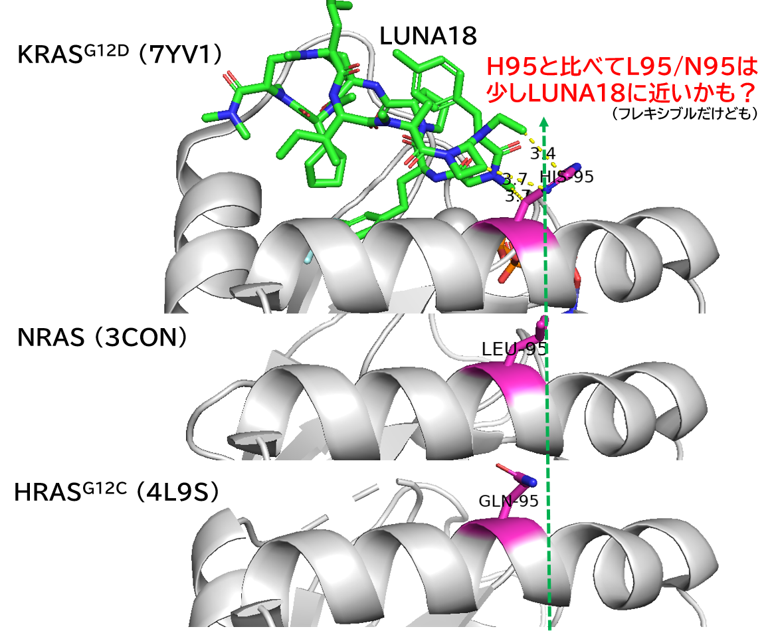
・ 狙いは2点、① Leu95/Gln95との相互作用を阻害する、② His95との相互作用を強化する
・ LUNA18誘導体1において、AA95近傍のアミノ酸4, 5, 6位のアルキル側鎖を伸ばしてみる
 ✓ 4, 6位は、アルキル鎖を長くするとKRAS阻害活性が減弱する上、NRAS, HRAS選択性は改善せず
 ✓ 5位は、Me, Et, nPrの順に選択性が改善 (nBuはKRAS活性減弱/選択性は大差なし)
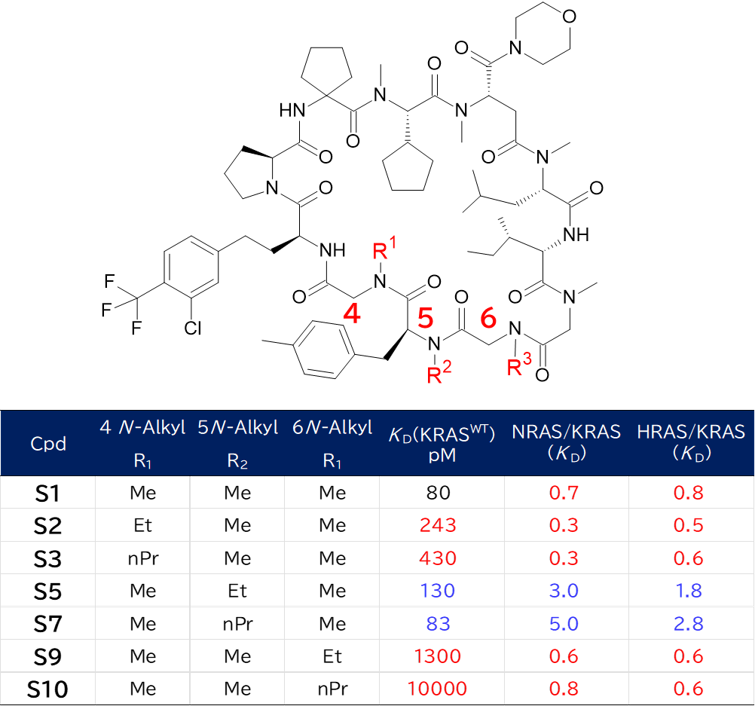
・ 化合物S7は活性維持・選択性改善したが、まだまだ不十分
・ 構造解析を見ると5位N-nPr基がL95(NRAS)/N95(HRAS)を避けるように折れ曲がって配置
 ✓ nPrの自由度の高さが原因と考えられるため、固定化/固定化してみる
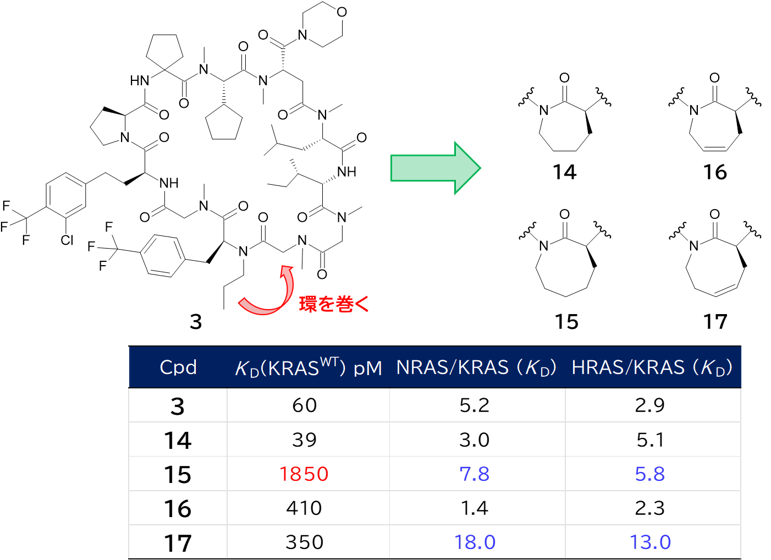
・ 8員環にすると選択性が大きく改善した
 ✓ 飽和ラクタム15はKRAS活性も激減してしまったが、不飽和ラクタム17が多少持ちこたえた
 ✓ 構造解析により、オレフィンのCHとHis95のCH-π相互作用が示唆された
 

【その2: アミノ酸最適化によりPK改善してABE00取得】
・ 選択性は改善したが、Pgp基質化により経口吸収性に課題あり、PK最適化が必要
 ✓ Caco-2 PappはLUNA18と同等だったが、実際の経口BAは5-11%程度で、LUNA18 (22%)の半分以下であり、Pgpの影響と推察
 ✓ Pgp影響を評価するため、2つの改良Caco-2系を構築
 1) Pgp阻害剤zosuquidarを添加するCaco-2 Papp-sp
 2) 化合物の濃度を通常の10 μMから3 μMに下げて評価するCaco-2 Papp-se
  → 通常の10 μMは高濃度で飽和していた可能性があり
  → 低い経口BAの化合物はCaco-2 Papp-seでLUNA18より低い値だった(こっちを採用)
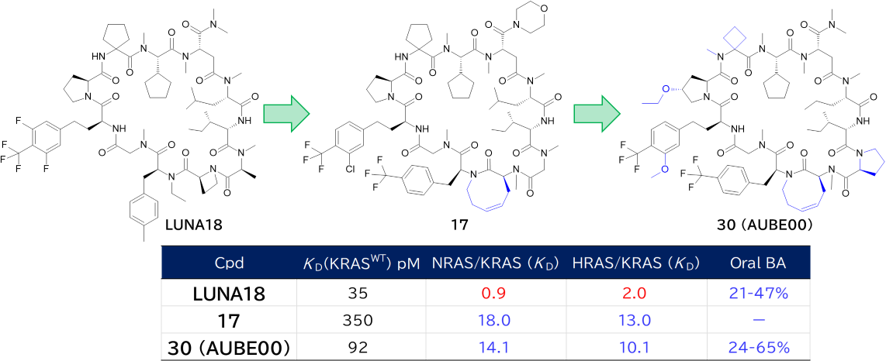
・ 3位や9位のアミノ酸残基の微調整で吸収性・活性・選択性を最適化
・ 化合物30 (ABE00/AP7400)は、Caco-2 Papp-seがLUNA18と同等の値で、実際にラットF=41%, イヌF=65%の高い経口BAを達成
・ NCI-H441ゼノグラフトモデルマウスに対して、2, 4, 10 mg/kgを1日1回の経口投与で用量依存的な腫瘍体積の抑制 (抗腫瘍活性)を示した
 ✓ LUNA18の後継として、臨床開発中 (Phase1)


 今回注目したいのは、3点です
 1つ目は、AUBE00の選択性を改善したラクタム部分にオレフィンが含まれている点です。
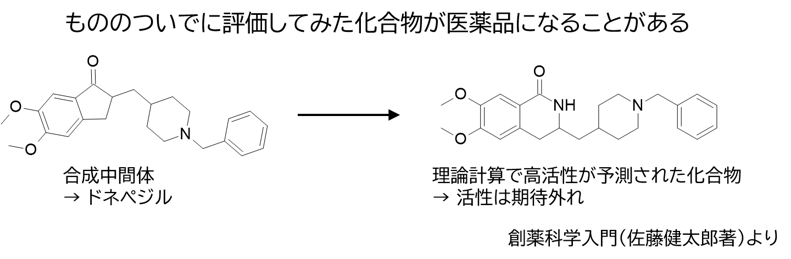
狙ってデザインしたのでしょうか? 個人的には酸化的代謝が懸念されるので合成しようと思わないです。おそらくオレフィンメタセシス反応 (RCM)で合成して、その中間体をついでに評価したら目的物よりも高活性だったから評価を進めたのかなって想像します。 ついでに合成した化合物の方が良かった事例としては、エーザイさんのアリセプト (ドネペジル)が有名と思います。 こういう心掛け・習慣は大事だなと思いました (あくまで推察ですが)。
もしくは、分子サイズが大きいので、代謝されやすい部位があっても代謝酵素に認識されづらくて大丈夫とかあるのでしょうか? 脂溶性が高いにも関わらず分布容積Vdも高くないので、低分子とは違う傾向・常識があるかもしれません。
 2つ目は、LUNA18からAUBE00までの誘導化において、大きな構造変換を行っていない点です。
これは、当初の中外さんのヒット取得のコンセプトが活かされています (以下、以前の記事の抜粋)。
● 環状で固定された母核を持ったヒット化合物が、すでにドラッグライク(ここでは良好な細胞膜透過性と代謝安定性と定義)であることは非常に重要である。
 ✓ 臨床候補化合物の取得を目指した最適化合成のステージにおいて、大きな構造変化を伴わずにアミノ酸の側鎖の検討で活性やドラッグライクの改善に専念できる。
 ✓ 母核がダメだと構造変換など広く探索して各プロファイルの両立が難しい。(低分子と一緒)
アミノ酸の側鎖の検討だけで最適化できたことで、すぐにバックアップ化合物を創製することができたのでしょう。
 3つ目は、改善Caco-2です。
 実際にはPgp阻害剤を添加する評価系、低濃度で実施する評価系というシンプルな改善と思いますが、in vitroに落とし込むのは大事です。そして、以前にNurix社のProtein degrader NX-5948がMDCK-MDR1評価においては低い膜透過性と高いEfflux ratioであったにもかかわらず、謎の中枢移行性を示すという記事を紹介しましたが、高分子量の化合物のPKは、低分子と同じやり方では通用しない可能性があり、それぞれ工夫が必要なのでしょう。
記事: https://azarashi-panda.hatenablog.com/entry/2025/06/08/161527
いやぁ、メドケムって本当にいいものですね。
さんかくれんけい

さんかくれんけい


創薬の産学連携というと、アカデミアが標的や評価系を提示し、企業が化合物を作り込むバイオロジー主導型の協業が典型的だ (と思う)。しかし、合成化学そのものを共同で磨き上げ、創薬のスピードと質を底上げするタイプの産学連携もありうる。
今回紹介するのは、ヨーク大学×AstraZenecaによる3Dフラグメント成長のためのビルディングブロック開発と、AbbVie×エモリー大学による不斉シクロプロパン化の基質適用範囲・再現性の劇的改善である。
前者は FBDDの平面性の壁を破る3D成長プラットフォームを提供し、後者は高ee・高再現性のシクロプロパン化をヘテロ環へ拡張し、SAR取得と製造を加速した。


時はきた
それだけだ


【1つ目:ヨーク大学とAstraZenecaのコラボ】
Modular Synthetic Platform for the Elaboration of Fragments in Three Dimensions for Fragment-Based Drug Discovery
JACS, 2025, 147, 29292–29303.
https://doi.org/10.1021/jacs.5c08786.
 Fragment-Based Drug Discovery/Design (FBDD) は、分子量 300 未満の小型化合物 (フラグメント)を起点とし、リガンド効率 (Ligand Efficiency; LE)を重視してタンパク質のポケットを精密に探索する創薬手法である。フラグメントは構造が小さいため化学空間を効率的に探索でき、最適化の過程でも分子量や脂溶性を過度に増やさず、ドラッグライクな物性を維持しやすいという利点がある。
一方で、フラグメントヒットからの成長 (Growing)はしばしば SP²–SP² 結合形成に依存し、構造展開が平面的 (2D)になりやすいという合成的制約が存在する。
そこで、ヨーク大学Peter研とAstraZeneca (AZ)は、3D-Gwowingを志向したビルディングブロックを設計し、創薬に適用した。

● ビルディングブロックの設計
・ 創薬化学で頻用される反応は、鈴木カップリングとアミド結合
 ✓ ボロン酸とアミンを反応部位として採用
  → ボロン酸は3Dを志向してsp3にする
  → 安定なN-メチルイミノ二酢酸ボロネートエステル
・ ピロリジンやピペリジンのような環状アミンを基本骨格とする
 ✓ 2環性またはスピロ環によるsp3リッチかつ剛性の高い構造
 ✓ AZのrule of two (MW <200, cLogP < 2)に準ずる
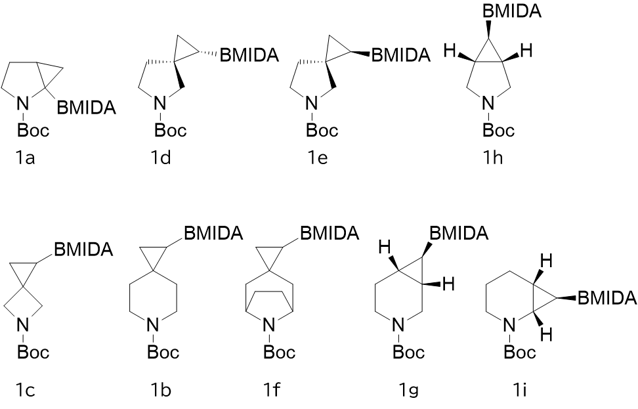
・ 27種の二官能性の候補ビルディングブロック (BB)をExit Vector Plot (rとθの3D配置)で解析し、3D成長ベクトルの多様性が最大となる9種を選抜

・ それぞれグラムスケールで合成可能
 ✓ 個人的に化合物1aはピペリジンからピロリジンに骨格変換して面白い
  → s-BuLi/TMEDAで2回リチオ化して骨格変換とボロン化

・ 基質適用性の確認
 ✓ 鈴木カップリングやアミド化、Buchwald反応、還元的アミノ化、SNAr反応など
 ✓ 3,4工程で平均MW=266, cLogP=0.46, sp3=0.56の化合物が得られた
 ✓ 代謝安定性や溶解度も良好な化合物が多かった

● JAK3阻害剤への応用
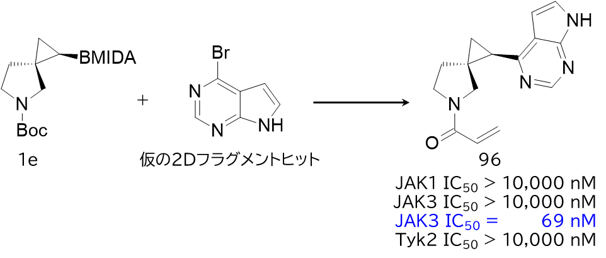
・ Ritlectinibを参考に、フラグメント (ピロロピリミジン)とBBを繋げた化合物をデザイン
・ デザイン化合物のドッキングスタディを実施
 ✓ ピロロピリミジンはJAK3 hinge領域のGlu903, Leu905主鎖と水素結合
 ✓ BBをN-アクリルアミド体として、JAK3 Cys909と共有結合
 ✓ ドッキングで高エネルギーな組み合わせを実際に合成
・ 得られた化合物96はJAK3選択的かつ高活性な阻害剤であった


【2つ目:AbbVieとエモリー大学のコラボ】
Academic–Industrial Collaboration in Synthesis with Real-Time Impact in Medicinal Chemistry: Discovery of Cystic Fibrosis C2 Corrector ABBV-602
ACS Med. Chem. Lett. 2025, 16, 2130–2137.
https://doi.org/10.1021/acsmedchemlett.5c00456.
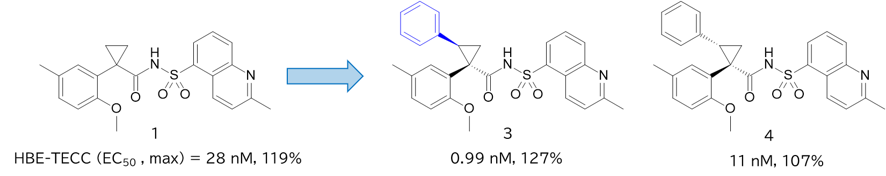
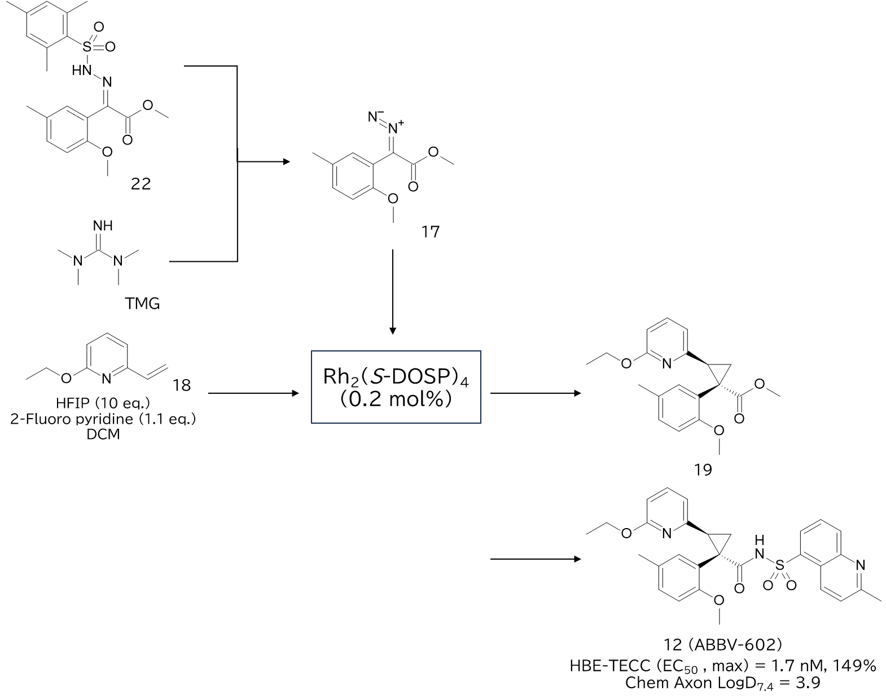
 AbbVieは嚢胞性線維症 (Cystic fibrosis; CF)の三剤併用療法向けC2 correctorの探索を実施し、cis-ジアリールシクロプロパン骨格が有望であることを見出していた。当初はラセミ体合成体後にSFCでキラル分割を行っており、創薬展開する上でスピードが制限されていた。そこで、Rh触媒によるエナンチオ選択的シクロプロパン化を検討したが、基質に制限があり、ヘテロ環には適応できなかった。(化合物3は高活性だったが、脂溶性が高いのでヘテロ原子を入れてLogDを下げたい)
そこで、AbbVieとエモリー大学Davies研は、本シクロプロパン化の基質適応範囲を広げる検討を実施し、創薬に適用した。 

● Rh触媒によるエナンチオ選択的シクロプロパン化の条件検討
・ キラル補助基 (R-pantolactone ester)は高eeであったが、収率は中程度で、キラル補助基の付け外し工程が必要
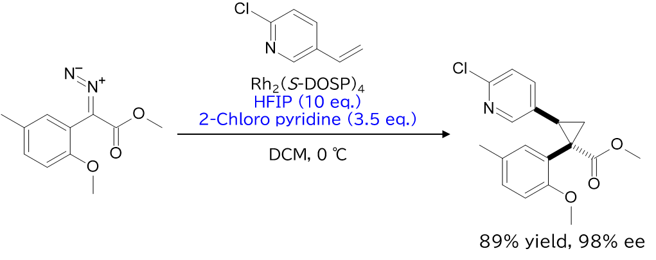
・ Davies研が開発した第1世代の触媒Rh2(R- or S-DOSP)4は化合物3の合成では高収率かつ高eeだったが、ヘテロ環への適用性が低かった
 → 触媒スクリーニングを実施し、Rh2(S-TPPTTL)4が有望触媒として見出された
 → しかし、反応の再現性が低かった
 → 原因は微量の水分
・ HFIP添加により再現性が改善*
* HFIPは微量水分を強く捕捉して反応性のブレを抑えるだけでなく、dirhodium触媒の配座を安定化させることでエナンチオ選択性の再現性を向上させる。
・ 2-クロロピリジン (後に2-フルオロピリジン)添加で高eeが広範囲基質に拡張*
* 2-クロロピリジンはdirhodiumの第二金属に配位し、キラルリガンドの配向を制御することで広範な基質で高いeeを実現する(スケールアップでは除去容易な2-フルオロピリジンに変更)。
・ この触媒・添加剤系により、ヘテロ環を含むシクロプロパンを高eeで合成可能となった

● ABBV-602創製と製造化
・ SAR研究の結果、エトキシピリジン誘導体ABBV-602が活性と物性のバランスに優れた候補として選抜
・ ジアゾ化合物の安全性課題に対して、フロー法による生成プロセスを開発
・ プロセス改良後、100 gスケールで74%収率、98%eeを達成
・ 最終的には、1.9 kg規模まで展開され、創薬から製造への迅速な橋渡し事例となった


【おまけ:エーザイのオレキシン受容体拮抗薬レンボレキサントの創製】
Design, synthesis, and structure–activity relationships of a series of novel N-aryl-2-phenylcyclopropanecarboxamide that are potent and orally active orexin receptor antagonists
Bioorg. med. chem. 2014, 22, 6071-6088.
https://doi.org/10.1016/j.bmc.2014.08.034.
Discovery of (1R,2S)‑2-{[(2,4-Dimethylpyrimidin-5-yl)oxy]methyl}-2-(3-fluorophenyl)‑N‑(5-fluoropyridin-2-yl)cyclopropanecarboxamide (E2006): A Potent and Efficacious Oral Orexin Receptor Antagonist
J. Med. Chem. 2015, 58, 4648–4664.
https://doi.org/10.1021/acs.jmedchem.5b00217.

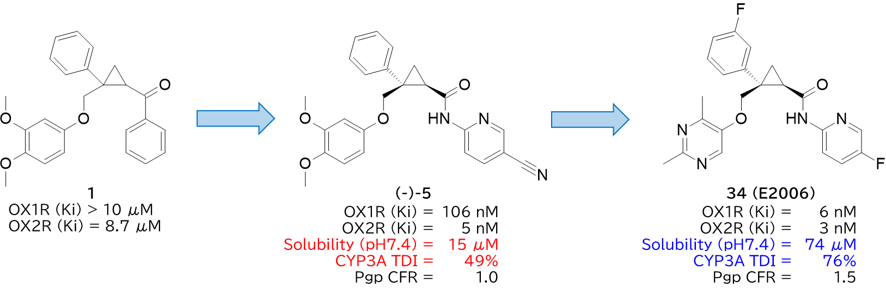
・ 別の創薬プロジェクトを進める中で、化合物1がOX2R拮抗作用を有していることを見出した
・ 合成展開により化合物(-)-5を取得したが、溶解度とCYP3A阻害 (TDI)に課題あり
・ ヘテロ環への変換およびフルオロ基の導入で課題を改善した化合物14 (E2006)を取得
・ E2006 (Lemborexant)は臨床開発に進み、日米中などで承認取得
・ 2026年3月期における売上高は643億円
https://finance.biggo.jp/quote/ESAIY/earnings-call/US_ESAIY_2026-05-15

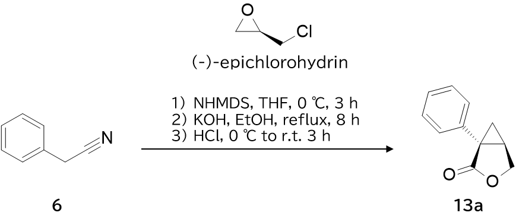
・ 合成パートで北大の松田先生/周東先生の不斉シクロプロパン法を引用。
Conformational Restriction by Repulsion between Adjacent Substituents on a Cyclopropane Ring:  Design and Enantioselective Synthesis of 1-Phenyl-2-(1-aminoalkyl)-N,N-diethylcyclopropanecarboxamides as Potent NMDA Receptor Antagonists
JOC, 1996, 61, 915–923.
https://doi.org/10.1021/jo9518056.
(産学連携ではないものの参考にはされてそうな点が、おまけで紹介した理由) 


 今回注目したいのは、2点です。
 一つ目は、ロジウム触媒によるシクロプロパン化において、HFIPと2-クロロピリジンを添加したことです。
この分野では一般的なテクなのでしょうか? 論文中でHFIPはMSと比較していたので、逆に言えば、完全な代替とまではいかなくても、MS添加が効くタイプの反応に適用できる可能性はあるかもしれません。  2-クロロピリジンの添加も興味深いです。配位子交換と言うよりは、既存のキラル配位子を補助して反応場を整える感じのようです。
 二つ目は、エーザイのオレキシン受容体拮抗薬のリード化合物1が、『別の創薬プロジェクトを進める中で、化合物1がOX2R拮抗作用を有していることを見出した』、ということです。
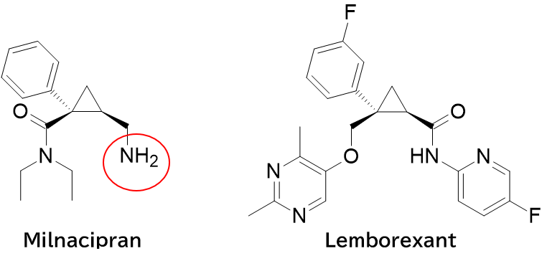
この『別の』とは、オレキシン以外の創薬プロジェクトという意味でしょうか? 確かに、オレキシン受容体拮抗薬は、大抵が先行していたメルク社のスボレキサントに類似した構造を取っている中で、エーザイのレンボレキサントだけは構造が異質と思っていました。 松田先生らの論文に登場するミルナシプランは、セロトニン・ノルアドレナリン再取込阻害剤 (SNRI)であり、NMDA受容体拮抗薬としての作用もあるようです。
Milnacipran Inhibits Glutamatergic N-Methyl-D-Aspartate Receptor Activity in Spinal Dorsal Horn Neurons
Mol Pain. 2012, Jun 19:8:45.
https://doi.org/10.1186/1744-8069-8-45.

おそらく、エーザイの過去プロジェクト (SNRIまたはNMDA受容体拮抗薬)に由来する自社ライブラリー化合物がHTSで再発見されたのかな?と想像しました。Sp3性が高そうな構造で、論文では、ヘテロ原子を導入してもPgp基質認識がそれほど高くなっていない (Pgp CFRは高くても4くらい)ので、中枢薬に適したケミカルクラスだな、このようなプロジェクトの積み重ねが各社の独自性に繋がっていくんだろうなって思いました (今更ですが)。 また、余談ですが、ミルナシプランのアミノ基をN-アリールアミドにすることで、元のSNRIやNMDAの機能を無くしているんでしょうね。
いやぁ、メドケムって本当にいいものですね。
本命は2つ目

本命は2つ目

Boehringer Ingelheim (BI)とVanderbilt大学 (VU)は、Switch I/IIポケットを1stスクリーニングのフラグメントで一旦占有した後、2ndスクリーニングで本命のSwitch IIポケットにハマる非共有結合型の化合物を取得し、pan-KRAS阻害剤に誘導した。
Amgenは、KRAS G12C阻害剤のワーヘッドを外して結合様式を調整し、pan-KRAS阻害剤に誘導した。
どちらもマジックメチルが活性に効いており、ポケットを埋めるだけでなく、活性配座で固定する2つ目の役割が重要と考えられる。 


【①イントロ:KRAS 変異の背景と課題】
RAS遺伝子の変異はヒト腫瘍の約20%で発生し、そのうち約85%はKRAS変異を有しており、特に G12D (29%), G12V (23%), G12C (15%)が主要変異である。
KRASは、2つの理由で低分子創薬が難しかった。
①GTP/GDPのKRASへの結合親和性がピコモーラーと非常に高く、かつ細胞内に豊富に存在するため、オルソステリック部位でそれらと競合で阻害するのが難しい、
②KRASは平坦で浅い溝しか持たず、他に低分子が結合できる深くて疎水性のアロステリック部位がない
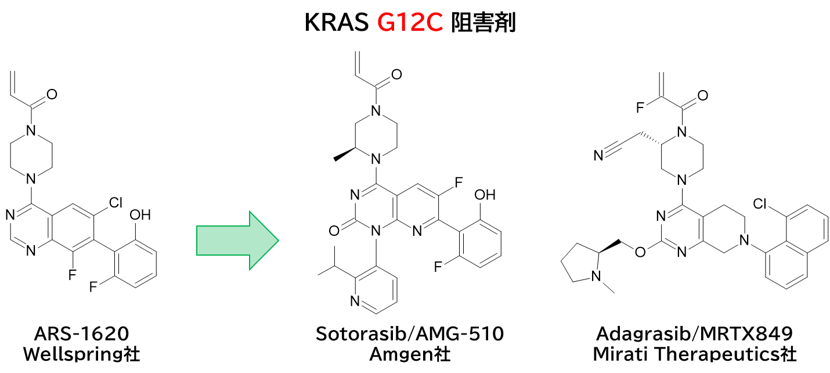
しかし、2013年にカリフォルニア大学サンフランシスコ校 (UCSF)のKevan Shokat教授らよりKRAS G12C変異 GDP結合型のアロステリック部位のCys12と共有結合するアプローチが報告され、研究が活発化した。これは共有結合化合物によるInduced fitで新たな結合ポケットが形成されたことによる。そしてWellspring社 (Shokat教授が共同設立者)より共有結合型KRASG12Cアロステリック阻害剤ARS-1620が報告され、これを基盤として、Amgen社のSotorasibやMirati Therapeutics社 (BMS社が買収)のAdagrasibが創出された。 

一方、G12CはKRAS変異の15%に過ぎず、G12C以外のKRAS 変異を標的とする化合物の開発が強く求められていた。また、固形がんは複数の変異で構成されており、例えばNSCLCはG12Cの割合が多いが、G12VやG12D, その他の変異、さらにはNRAS変異も存在するため、より広範なKRASを阻害できるpan-KRAS阻害剤の創製が必要であった。
以下、Boehringer Ingelheim社/Vanderbilt大学およびAmgen社のpan-KRAS阻害剤の創製について紹介する。


【②Boehringer Ingelheim(BI)とVanderbilt大学(VU)の事例】
Fragment Optimization of Reversible Binding to the Switch II Pocket on KRAS Leads to a Potent, In Vivo Active KRASG12C Inhibitor
J. Med. Chem. 2022, 65, 14614–14629.
https://doi.org/10.1021/acs.jmedchem.2c01120.
Discovery of BI-2493, a Pan-KRAS Inhibitor Showing In Vivo Efficacy
J. Med. Chem. 2025, 68, 15649–15668.
https://doi.org/10.1021/acs.jmedchem.5c00576.(7/26ページが消えてる!?)

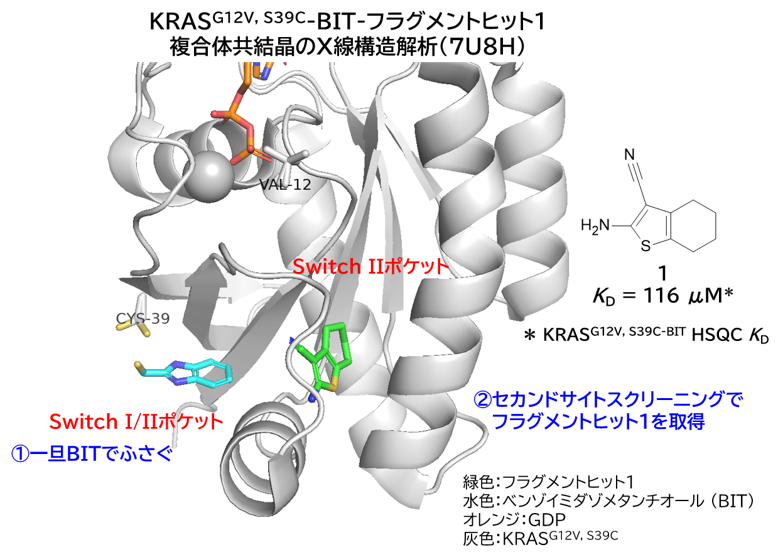
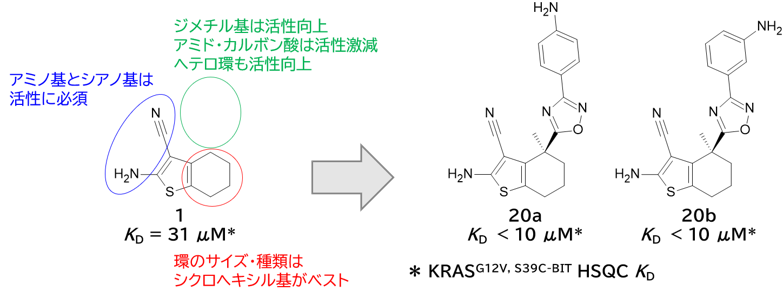
● メドケム戦略:Fragment-based drug discoveryを実施し、セカンドサイトスクリーニングでフラグメントヒット1を取得
・ 既存のメドケム:G12Cに共有結合するwarhead 付きの弱いbinderから出発
・ BIとVUのメドケム:共有結合を利用せずにSwitch IIポケットに結合するフラグメントから出発
 → これにより、G12C以外の変異にも対応できる
・ 本アプローチの課題:通常のフラグメントスクリーニングでは、Switch I/IIポケットに結合するフラグメントが優先的にヒットする
・ 対策:フラグメントで一旦Switch I/IIポケットを塞いだ後で、Switch IIポケットに結合するフラグメントを探索
 → KRAS G12VのSwitch I/IIポケットにS39C変異を導入し、ベンゾイミダゾメタンチオオール(BIT)を共有結合させてSwitch I/IIポケットを占有し、フラグメントが入れないようにする
 → 13,000化合物のHSQC NMRスクリーニングでSwitch IIポケットに結合するフラグメントヒット1を取得 (セカンドサイトスクリーニング)
 → ヒット1のKRAS G12V,S39C‑BITへのKD値は116 μM

● 構造解析をベースに合成計画
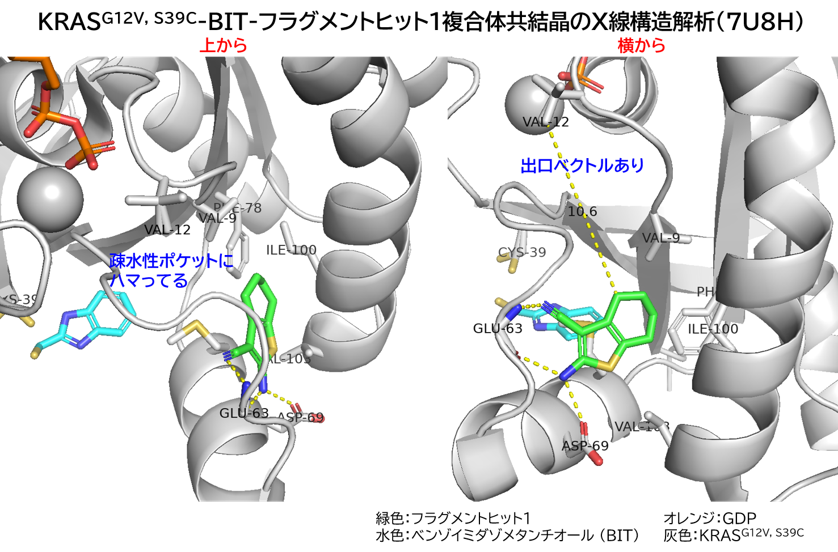
・ 後述のSARの通り、以下3つは高親和性に重要
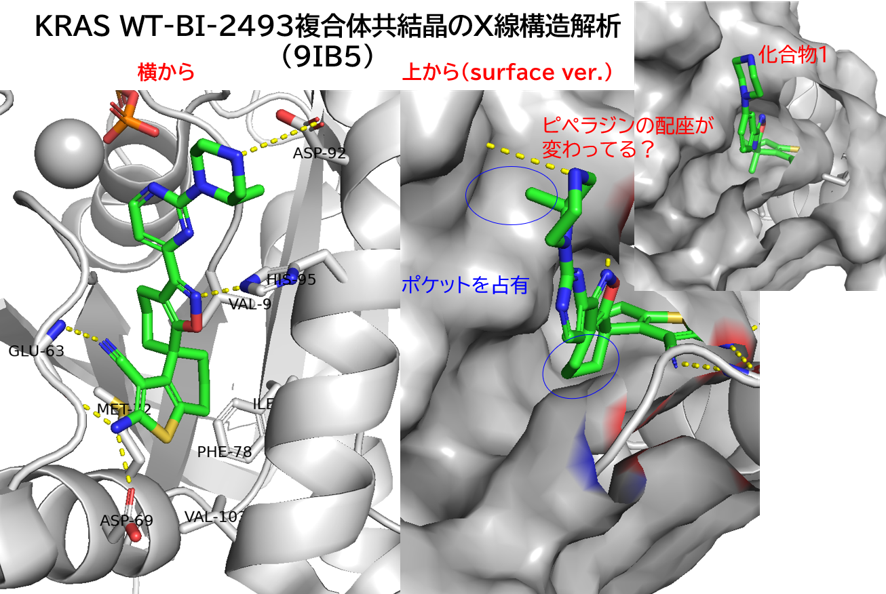
 ✓ シクロヘキシル部分が疎水性領域に(Val9, Met72, Phe78, Ile100, Val103)にハマってる
 ✓ アミノ基がAsp69残基, Glu63主鎖と水素結合
 ✓ シアノ基がGlu63主鎖と水素結合
・ シクロヘキシル部分からVal12に向かう11 Åの通路あり
 → フラグメントgrowingが可能

● ヒット1から合成展開し、化合物20a取得
・ アミノ基とシアノ基は高親和性に重要 (上記、構造解析の通り)
・ シクロヘキシルは開環やシクロヘプチルに増炭、芳香環が許容されたが、現状がベスト
・ シクロヘキシルにジメチル導入でKD改善(KD < 10 μM)
 → 一つをヘテロ環変えてもKD維持 (KD = 20 μM)
・ アミドやカルボン酸はKD減弱
・ 化合物20a/bはKD < 10 μMの高親和性
 ✓ Switch I/IIを塞がなくても結合できる強いreversible binderに進化

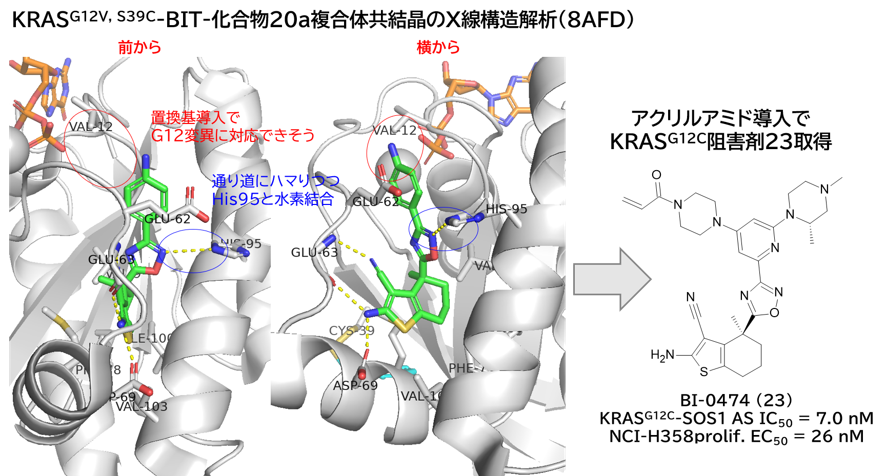
● 化合物20a/bはpan-KRASや特定のG12変異阻害剤の基本骨格となりうる
・ 構造解析はヒット1と同様の結合部位・結合様式
・ 二環(フェニルオキサジアゾール)はシクロヘキシルとVal12間の通り道を占有している
・ オキサジアゾールはHis95と水素結合を形成
 ✓ 元々、Glu62がHis95と水素結合していたが、上記によりGlu62は化合物20aのアニリンNHと水を介した水素結合に再配置
・ アニリンとVal12の距離が近く、変換することでpan-KRASや特定のG12変異に対応可能
・ 一例として、アクリルアミド導入でKRASG12C阻害剤BI-0474 (23)を取得
 ✓ BI-0474は、in vitro KRASG12C阻害活性、in vivo NCI-H353細胞株由来非小細胞肺がん異種移植片モデルマウスに対して、40 mg/kgをIP投与して腫瘍体積抑制効果を示した

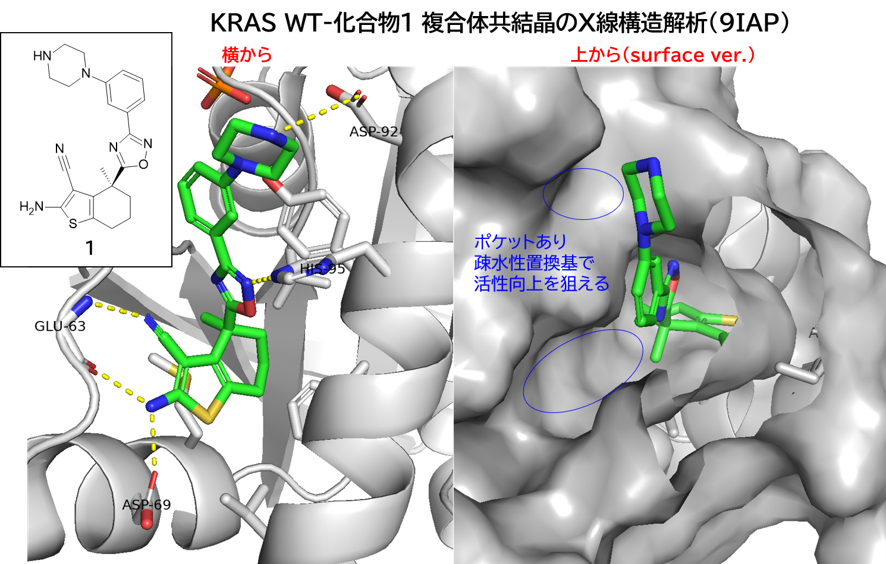
● 化合物20aの類縁化合物1からpan-KRAS阻害剤の取得を目指す
・ 化合物1は、KRASのG12VおよびWTに活性あり
 ✓ G12Vに効けば他の変異にも活性が期待できるので、まずはG12Vをメインで評価する
・ ピペラジン1位NHは、Asp92残基と水を介した水素結合
・ ピペラジン2位周辺は、Asp92とTyr96によるサブポケットがあり
 → メチル基を入れてみる
・ シクロヘキシル部分のメチル基周辺は、Val9を中心とした疎水性ポケットがあり
 → メチル基を増炭してオキサジアゾール環と繋ぐことで、①疎水性ポケットを埋める、②活性配座で固定する、による活性向上を狙う

● マジックメチル導入、スピロ環化を経てBI-2493を取得
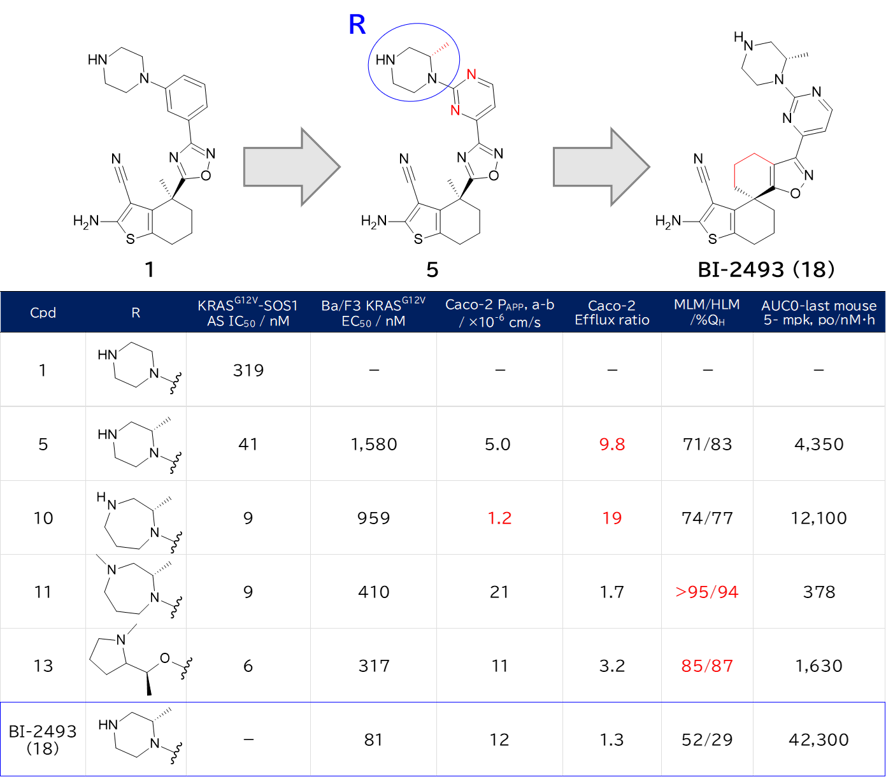
・ 化合物1のピペラジン2位にメチル基を導入した化合物5は活性激増
 ✓ 構造解析より、Asp92とTyr96のサブポケットを占有している
・ ピペラジンを変えた化合物10-13の変遷
 ① ジアゼパンは活性微増 (Glu62と直接水素結合による)、膜透過性低下と排出率増加 (塩基性増強による)
 ② メチルジアゼパンは水素結合ドナーをつぶして膜透過性と排出率が改善したが、おそらく脱メチルしやすくなって代謝不安定化
 ③ メチルピロリジンもメチルジアゼパンと同様
・ スピロ環化したBI-2943は、Val9を中心とした疎水性ポケットを占有して活性激増
 ✓ 膜透過性と排出率の改善はおそらく脂溶性の増加により、代謝安定化はおそらくオキサジアゾールがスピロのシクロヘキシル部分の嵩高さにより、AUCの激増は、膜透過性/排出率と代謝安定性の改善による、と思われる
・ BI-2493は、in vitro細胞系でKRASのG12C, D, Vを阻害し、in vivoゼノグラフトモデルマウスのKRASのG12C, Vそれぞれに対して39 or 90 mg/kgを1日2回経口投与して腫瘍体積抑制効果を示し、体重減少は示さなかった
 ✓ BI-2493から更なる最適を経てBI3706674(構造未公開)を取得、臨床開発に進んでいる


【②Amgenのマジックメチル】
Expanding Addressable KRAS Mutations through the Structure- and Property-Based Design of Dual-State (GDP/GTP), Reversible Pan-KRAS Inhibitors
J. Med. Chem. 2026, XXXX, XXX-XXX.
https://doi.org/10.1021/acs.jmedchem.6c01325.

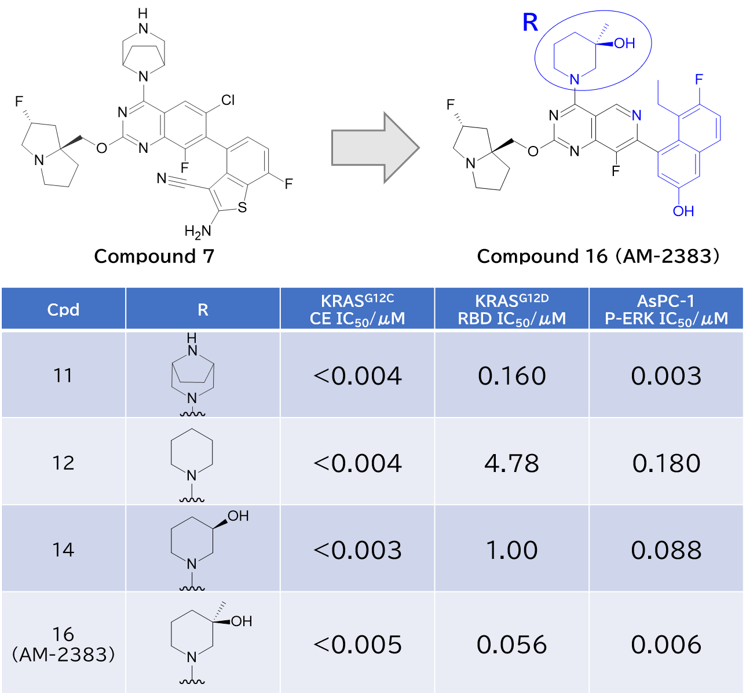
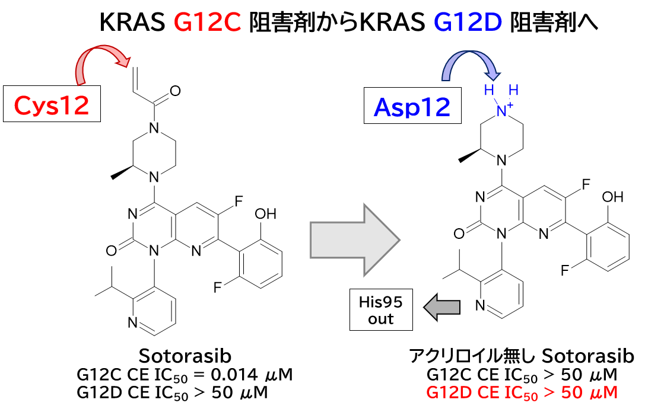
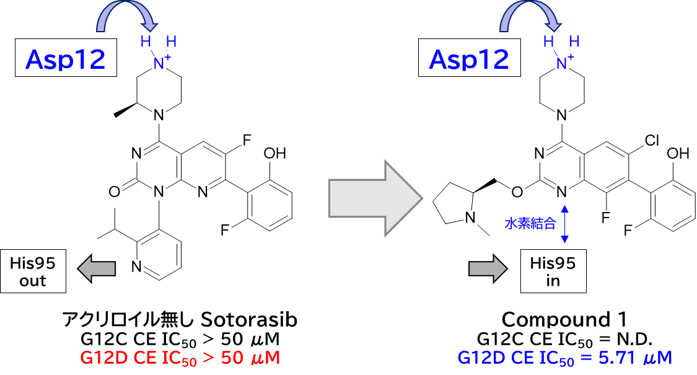
● メドケム戦略:KRASG12C阻害剤ソトラシブのアクリルアミドを除去して、KRASG12D阻害剤を得る
・ 結果 → 失敗:G12C阻害活性は消失したが、G12D阻害活性もなかった

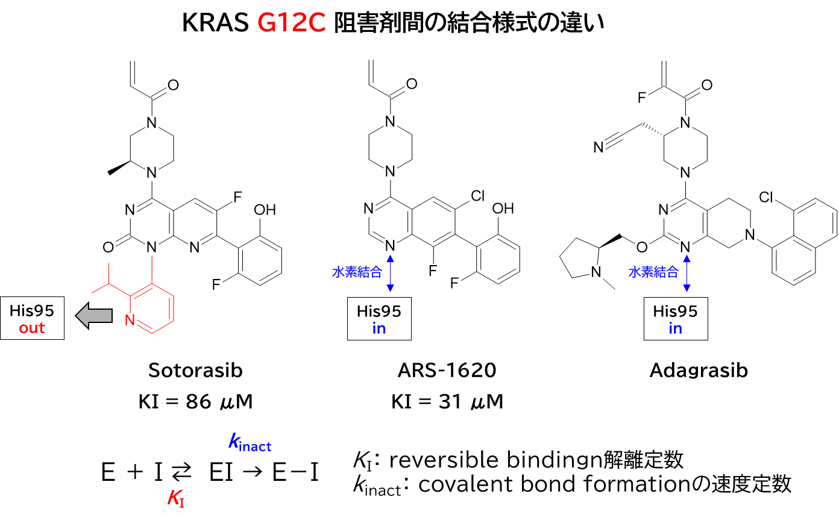
・ 原因:ソトラシブはKIが低く、共有結合が無くなると弱いため
・ KRASG12C阻害剤には2つの結合モードがあり、His95-inの方が高い結合親和性を示す
①His95-out:ソトラシブ
②His95-in:ARS 1620, アダグラシブ
 → ソトラシブのピリジンがHis95を押し出していたため、外す
・ ピリジンを除去した化合物1は、KRASG12D阻害活性を示した

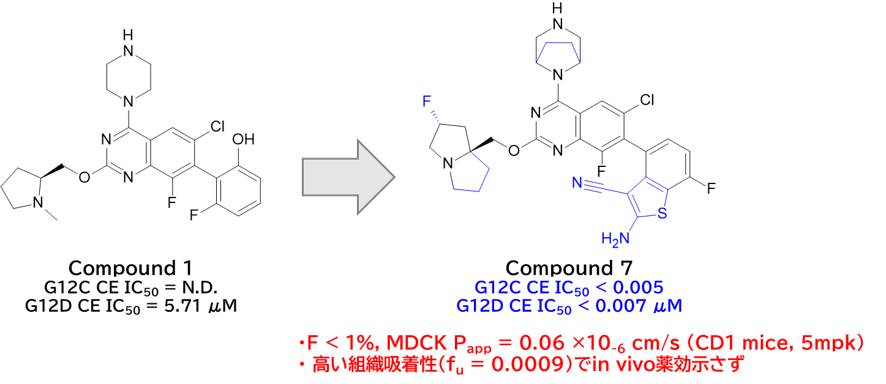
● 化合物1から展開して、活性激増した化合物7を取得
・ ピペラジンを架橋:配座固定してイオン結合増強、増炭による疎水性相互作用も期待
・ ピロリジンをバタフライアミン (ピロリジン2つ)に変換:上と同じくイオン結合増強と疎水性相互作用か
 ✓ 論文には、His95とエッジtoフェイス相互作用、Glu62と塩橋相互作用、とある
・ フェノールをアミノシアノベンゾチオフェンに変換:
→ 化合物7はErasca社のERAS-5024に非常に構造が似ているが・・・ (そもそもシアノアミノチオフェン部分は1つ目のBI/VUと完全に同じ)
・ 課題①:バイオアベイラビリティが低く (F < 1%)、膜透過性も低い (MDCK Papp = 0.06 ×10⁻⁶ cm/s) _CD1 mice, 5mpk
・ 課題②:高い組織吸着性(fu = 0.0009)でin vivo薬効示さず
・ 課題③:周辺化合物11 (同じくジアミンあり)のin vivo評価で皮膚壊死や急性炎症が見られた
・ 原因:アミン2つの高い塩基性、ピペラジンとアミノチオフェンの水素結合ドナー×3
・ 対策:アミンを減らす、水素結合ドナーを減らす

● 化合物7から展開して、バイオアベイラビリティを改善した化合物16を取得
・ アミノチオフェンをナフトールに変換して、水素結合ドナーを1つ削減
・ ピペラジンをピペリジンに変換して、アミンを1つ削減
 ✓ 化合物12はAsp12との塩橋が失われたため、KRASG12Dへの阻害活性が激減
  → Asp12と水素結合形成を狙ってヒドロキシ基を導入した化合物14は活性回復
  → 同位にメチル基を追加した化合物16は活性が激増
・ 化合物16 (AM-2382)は、バイオアベイラビリティF=12%

・ pan-KRAS inhibitor:KRAS WT, G12D, V, C, A, S, G13D, Q61Hに対して、2~10 nMの阻害活性を示した (NanoBRET)
 ✓ HRAASとNRASへの阻害活性は弱い (His95がないため)
・ Dual inhibitor:不活性型GDP(OFF)だけでなく活性型GTP(ON)も阻害する
・ ゼノグラフトモデルマウス(AsPC-1, Panc04.03, SW620)それぞれ1日1回または2回100 mg/kg経口投与で腫瘍体積の抑制作用を示し、300 mg/kgでも体重減少は見られなかった
・ 本化合物は臨床開発に進んでおらず、別のpan-KRAS阻害剤(AMG410)が進んでいる

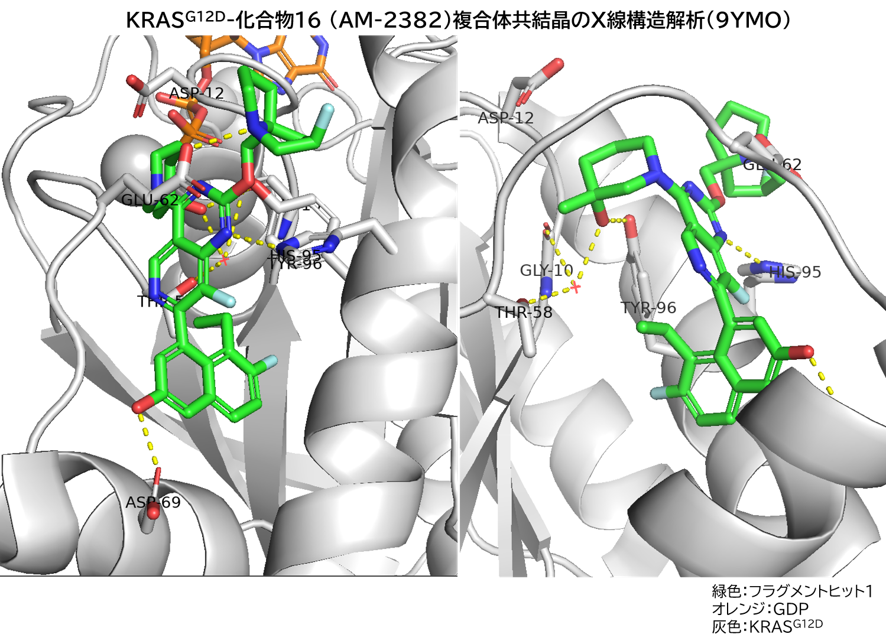
● AM 2383の結合様式
・ X線結晶構造解析を実施
 ✓ ナフトールがAsp69と水素結合を形成
 ✓ バタフライアミンがGlu62と塩橋を形成
 ✓ アザキナゾリンの窒素がHis95と水素結合を形成
 ✓ ピペリジン3位に導入したヒドロキシ基はTyr96と水素結合を形成しつつ、高エネルギー水およびGly10主鎖CO, Thr58残基と水素結合ネットワークを形成
 ✓ メチル基はSwitch IIポケットの疎水領域に深く入り込む


今回注目したいのは、3点です。
 1つ目は、BI/VUが、一旦フラグメントでSwitch I/IIポケットを塞いだ後、セカンドサイトスクリーニングでSwitch IIポケットにハマるヒットフラグメントの取得した点です。
個人的には、セカンドサイトスクリーニングは1つ目のフラグメントを育てるため (マージングするため)に行うと思い込んでいましたが、1つ目のフラグメントは囮で、本命は2つ目という使い方は面白いです。今回に限らず、特定の結合部位 (例えばオルソステリック部位)を埋めて、他の結合部位を探索することができそうです。1つ目のフラグメントが共有結合性というのも重要と思います。
 2つ目は、マジックメチルが2重で効いてそうな点です。
BI/VUとAmgen、どちらもメチル基の導入によって活性が激増しています。おそらくポケットを埋める役割と思いますが、加えて配座を制限 (安定配座と活性配座を近づける)して、前者はアミンの向きを調整してAsp92との相互作用を、後者はヒドロキシ基の向きを調整して高エネルギーの水との水素結合を、それぞれサポートしていると考えられ、もしかしたらそっちの方が活性に寄与しているかもしれません。
 3つ目は、Amgenの化合物7が高い組織吸着性(fu = 0.0009)でin vivo薬効示さなかった点です。
個人的には、組織吸着性=脂溶性と思い込んでいたので、なぜジアミンで高極性っぽい化合物7が?って思いましたが、ジアミンであるがゆえに細胞膜上の陰イオン性部位と強く相互作用して吸着しやすいんでしょうね。そのまま細胞膜障害性に進むのかも。ところで、活性を追い求めて標的タンパクとの相互作用を増やすために極性基、特にアミノ基を何個も、しかも剥き出しのNHとかを入れて、活性は激増したけど動態や毒性に懸念がでて補正に向かう・・・って、Structure-based drug designでありがちなパターンのように感じました。以前よくあった。これは、最初から物性・安全性を考慮したデザインをした方が良いのか、それとも最初は活性のみ、その後で補正、の方が早く化合物を見出せるのか、どちらがより効率的なんでしょうね?
いやぁ、メドケムって本当にいいものですね。
 

革命×覚醒 前夜

革命×覚醒 前夜

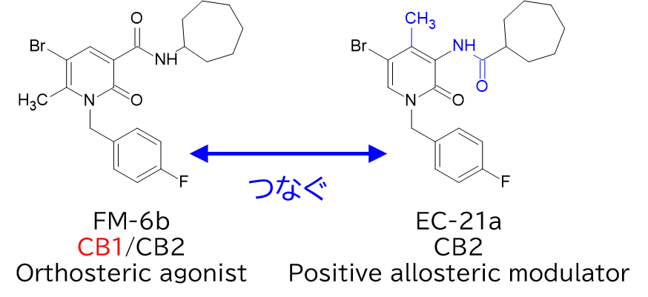
巷で話題のRevolution medicines (RevMed)社のDaraxonrasib以前の報告。mTORアロステリック阻害剤ラパマイシンの薬効不足の課題を、ATP競合阻害剤を繋げることで補った。FKBP12–ラパマイシン複合体がmTORC1と結合するがmTORC2とは結合できない性質を利用した妙技。一方、ピサ大学はCB1/CB2アゴニストとCB2PAMを繋げることでCB2選択的アゴニストを創製、しかもGタンパク質バイアスのBiased Ligandとなった。

選択性の低いオルソステリックリガンドと選択性の高いアロステリックリガンドを1つに合体させることで、『オルソステリックの活性』と『アロステリックの選択性』を併せ持った化合物を得ることができた。


アレを食らったら・・・

ヤバい・・・

絶対に駄目だ

【① RevMed社によるmTORC1選択的阻害剤】

Discovery of RMC-5552, a Selective Bi-Steric Inhibitor of mTORC1, for the Treatment of mTORC1-Activated Tumors

J. Med. Chem. 2023, 66, 149–169.

https://doi.org/10.1021/acs.jmedchem.2c01658.

mTORは、セリン/スレオニンタンパク質キナーゼであり、RTK/PK3Kシグナル伝達の下流に位置している。mTORは、mTORC1およびmTORC2の2種類の複合体を形成し、前者はS6Kや4EBP1などをリン酸化することで正常細胞およびがん細胞の増殖を促進し、後者はAKTをリン酸化・活性化することでグルコース代謝、増殖、細胞生存、成長に影響を及ぼす。

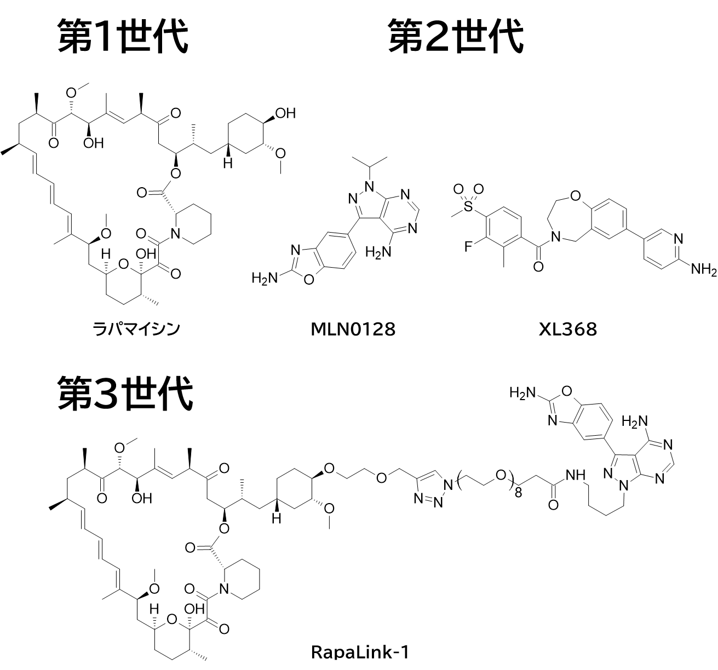
mTOR阻害剤は3つに分類される。

第一世代: ラパマイシンおよび類縁体, FK-506など

・ アロステリック部位に結合してFKBPと三者複合体を形成

・ mTORC1によるS6Kリン酸化を阻害するが、4EBP1リン酸化は弱い

・ mTORC2へはほとんど影響を及ぼさない

第二世代: MLN0128, PP242, XL388

・ オルソステリック部位に結合してATP競合阻害

・ mTORC1および2すべての基質のリン酸化を阻害

 → 毒性があり使用が制限

第三世代: RapaLink-1

・アロステリック阻害剤とオルソステリック阻害剤を繋げた

・ S6Kおよび4EBP1のリン酸化を阻害しつつ、AKTのリン酸化を抑えた

・ mTORC2選択性が不十分 (AKTリン酸化も弱く阻害してしまう)

 → そこで、Revolution Medicines社は、選択性の向上を目指した

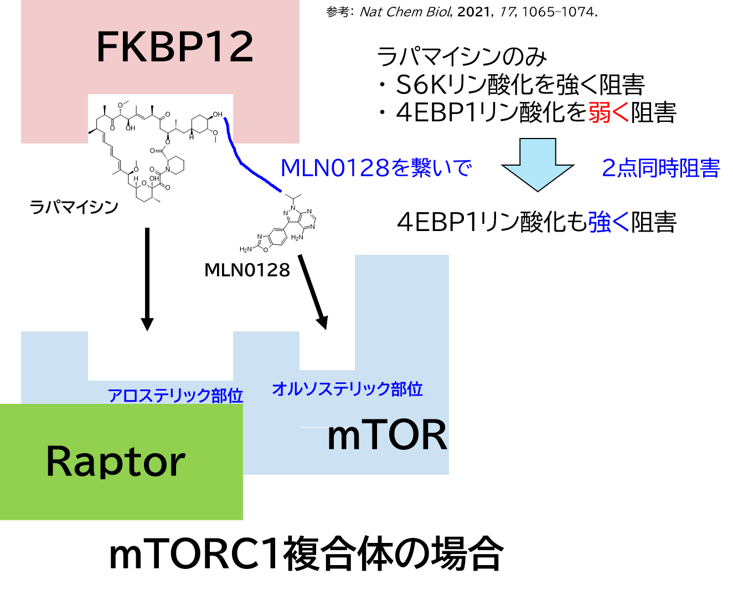
● 今回の創薬コンセプトその1: mTORC1複合体の場合

・ ラパマイシンのみ: FKBP12に結合した後、mTORのアロステリック部位を介して三者複合体を形成し、mTORC1のS6Kおよび4EBP1のリン酸化を阻害

・ ただし、4EBP1リン酸化の阻害活性は弱い

 → ATP競合阻害剤MLN0128を繋げることで、4EBP1リン酸化も強く阻害させたい

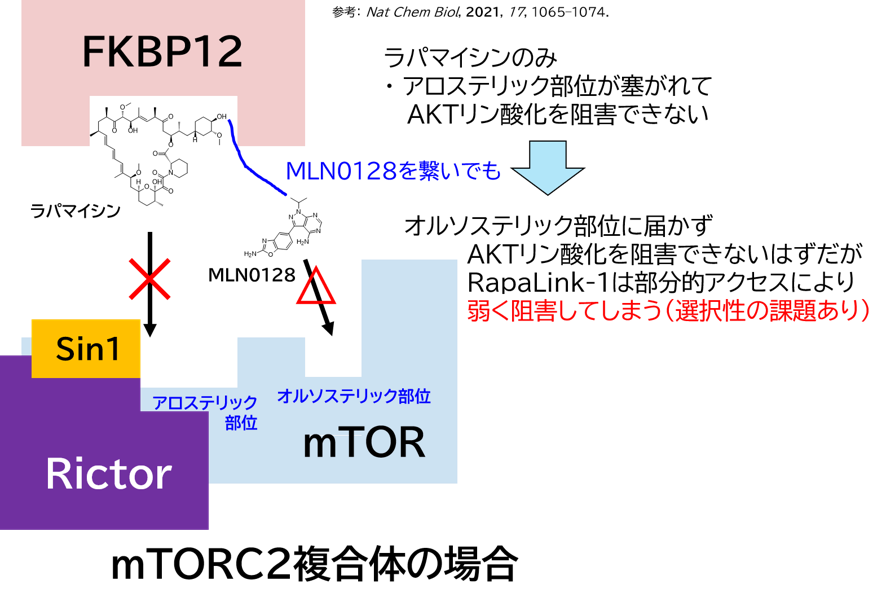
● 今回の創薬コンセプトその2: mTORC2複合体の場合

・ ラパマイシンのみ: FKBP12に結合した後、mTORのアロステリック部位を介した三者複合体を形成できない(Rictor, Sin1に塞がれている)

 → ATP競合阻害剤MLN0128を繋げても、オルソステリック部位に届かずにATPリン酸化を阻害できないはずだが

 → RapaLink-1MLN0128がオルソステリック部位は部分的にアクセスしてしまい、弱く阻害してしまう

 → 化合物とリンカーを調節して、選択性を上げたい

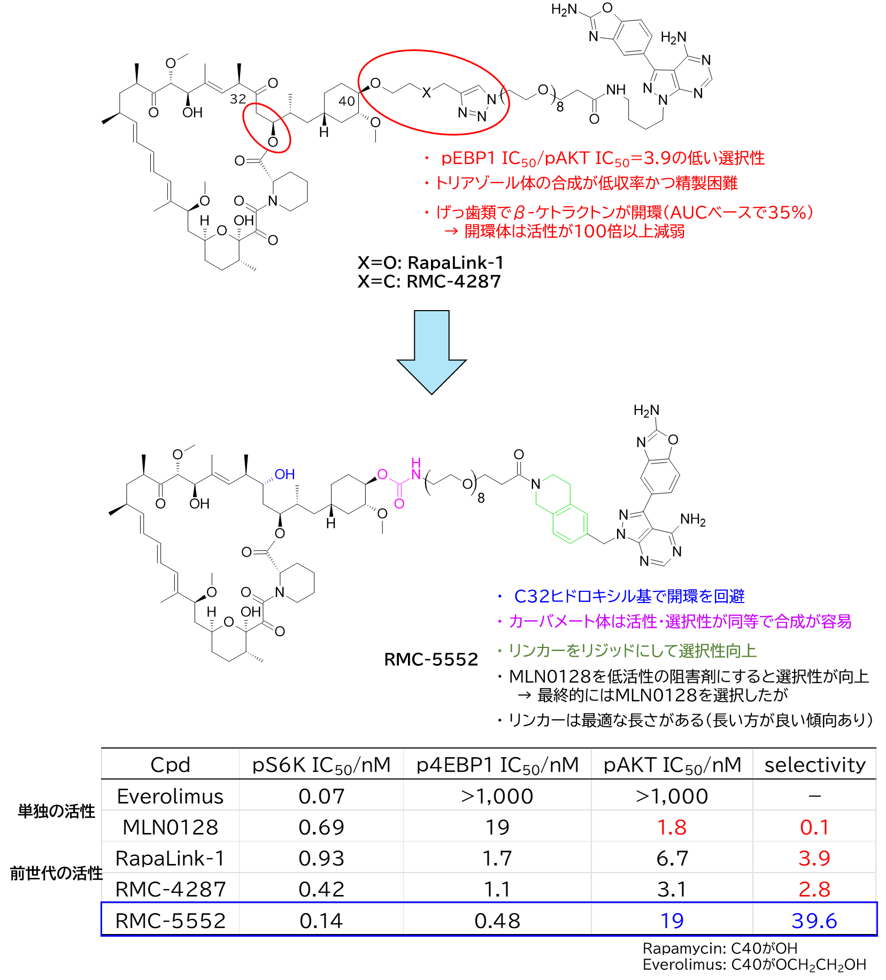
● RapaLink-1および類縁体(RMC-4287)の課題を解決

・ pEBP1 IC50/pAKT IC50=3.9の低い選択性

 ✓ リンカーをリジッドにして選択性向上

 ✓ MLN0128を低活性の阻害剤に変えると選択性が向上

  → 最終的にはMLN0128を選択したけど

 ✓ リンカーは最適な長さがある(長い方が良い傾向あり)

  → 最終的には元々と同程度の長さを選択したけど

・ トリアゾール体の合成が低収率かつ精製困難

 ✓ カーバメート体は活性・選択性が同等で合成が容易

・ げっ歯類でβ-ケトラクトンが開環し(AUCベースで35%)、開環体は活性が100倍以上減弱

 ✓ C32ヒドロキシル基で開環を回避

・ 最適化の結果、p4EBP1 IC₅₀ = 0.48 nM, mTORC1/mTORC2 ≒ 40-foldの高選択性なRMC-5552を取得

● RMC-5552のプロファイリング

・ MCF-7ヒト乳癌細胞株由来CDXモデルマウスで評価

 ✓ 単回ip投与で、用量依存的に4EBP1リン酸化阻害し、48時間後も阻害は持続

 ✓ 週1回ip投与(3, 10 mg/kg, 30日間)で顕著な腫瘍体積抑制効果を示し、体重減少は控えめ(10%以内)

・ NCI-H2122(KRAS G12C変異-STK11欠損)ヒト肺腺癌細胞株由来 CDX モデルマウスで評価

✓ MLN0128の代わりにXL388を繋げた類縁体RMC-6272(10 mg.kg, 週1回ip投与)は、KRAS G12C阻害剤ソトラシブ(100 mg/kg, po, QD)との併用で腫瘍体積抑制効果が増強、体重減少はほとんどなし

・ キナーゼパネルおよびユーロフィン社のスクリーニングでほとんど阻害なし

● RMC‑5552は、RASコンパニオン阻害剤として、固形がんを対象にPhaseⅠまで臨床開発を実施していたが・・・現在継続情報はない


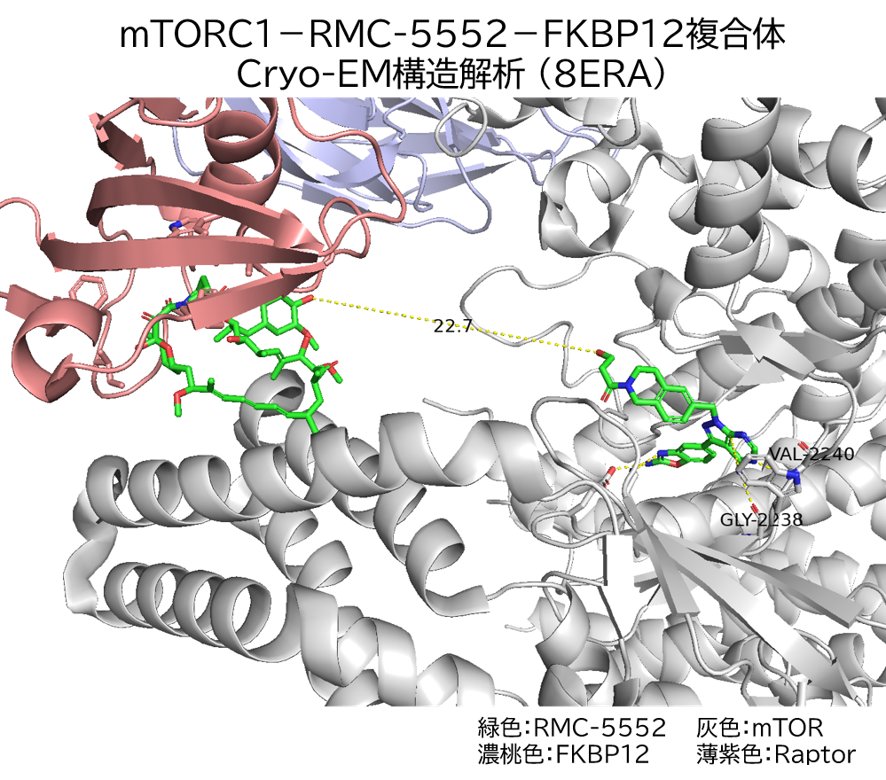
● mTORC1-RMC-5552-FKBP12複合体のCryo-EM構造解析(8ERA)

・ RMC-5552のラパマイシン部分は、FKBP12のPhe37, Phe47, Trp60, Ile57, Val56, Ile91残基と疎水性相互作用を形成

・ RMC-5552のMLN0128部分は、mTORの以下相互作用を形成

 ✓ ヒンジ領域G2238, V2240の主鎖と水素結合

 ✓ Trp2239残基とπ-π相互作用

 ✓ Glu2190, Lys2187残基それぞれと水素結合

・ 両化合物間の距離(リンカー長)は、22.7 Å


【② ピサ大学によるCB2R選択的・Gタンパク質バイアスドアゴニスト】

Design, Synthesis, and Biological Activity of New CB2 Receptor Ligands: from Orthosteric and Allosteric Modulators to Dualsteric/Bitopic Ligands

J. Med. Chem. 2022, 65, 9918–9938.

https://doi.org/10.1021/acs.jmedchem.2c00582.

● GPCRは、5つのファミリーに分類され、それらを標的としたFDA承認薬は全体の30%を占めることから、創薬標的として魅力的な膜タンパク質であるが、以下の課題がある

① GPCRはオルソステリック部位がサブタイプ間で高度に保存されているため、選択性が得るのが難しい

② GPCRはリガンドにより活性化した後、Gタンパク質またはβ-アレスチンの2つの経路があり、制御が難しい。

・ ピサ大学のFrancescaらは、以前にCB1受容体(CB1R)およびCB2受容体(CB2R)のオルソステリックアゴニストFM-6bと、アロステリック調節剤EC-21aを見出している

・ そこで、両化合物をつないで、オルソステリック+アロステリックを同時に狙うことで、選択性を高めるアプローチに取り組んだ

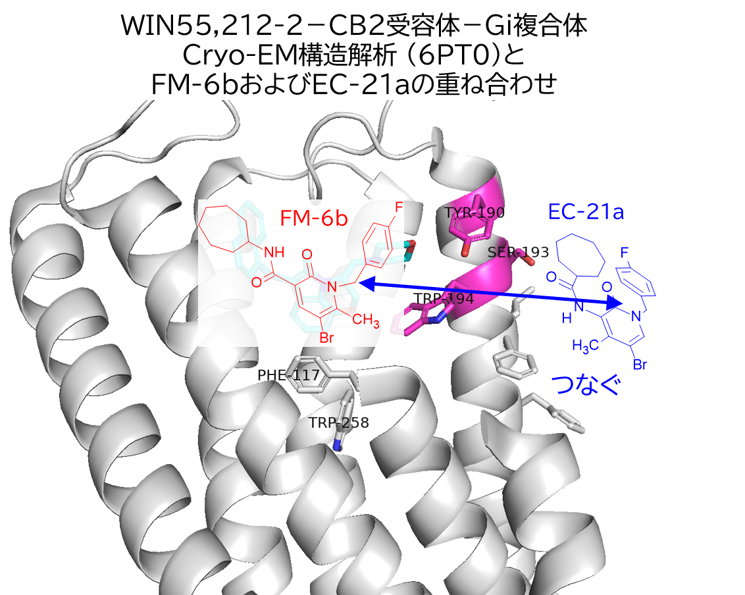
● CB2オルソステリックアゴニストWIN55,212-2とCB2R、Giタンパク質の複合体のCryo-EM構造解析(6PT0)をベースに、FM-6bおよびEC-21aのドッキングを実施

・ FM-6bは、WIN55,212-2と同じオルソステリック部位に配置

・ EC-21aは3つのアロステリック部位が候補に挙げられたが(それぞれ文献報告あり)、TM4, 5間のFLAP S3領域上辺がもっともスコアが高かったので採用

 → Ser193残基とEC-21aアミドカルボニル基の水素結合が重要

・ FM-6bとEC-21aの距離は18.5 Å

→ それぞれピリドン環のNからアルキル側鎖を伸ばして、1,2,3‑トリアゾールで連結し、FD‑22a を創出

→ リンカー長は、アルキル側鎖3-トリアゾール1-アルキル側鎖3が最適で、それより短い化合物は活性なし。トリアゾールはTyr190とTrp194の間でπ-π相互作用を形成していると推定

● FD‑22aのプロファイリング

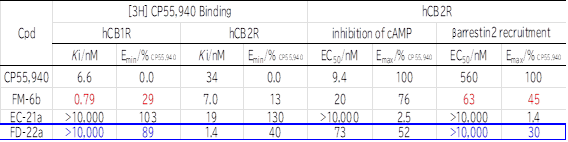
・ CB2Rアゴニスト活性は維持しつつ、CB1Rへの作用はほぼ消失

・ 機能解析では、cAMP抑制シグナルを強く活性化しつつ、β‑arrestin2のリクルートは弱いという、Gタンパク質バイアスを示した(Biased Ligand化)

・ in vitro: LPS刺激BV2ミクログリア細胞(マウス)およびLPS/TNFα刺激ヒトミクログリア細胞に対して、抗炎症作用(IL‑6↓・IL‑10↑)を示した

・ in vivo: オキサリプラチン誘発性神経障害性疼痛モデルマウスに対して、経口投与で神経障害性疼痛(licking latency)を改善した

 ✓ FM-6bよりも高い薬効を示し、鎮痛薬プレガバリンやデュロキセチンと同等

 ✓ CB2RアンタゴニストMC21やSR144528を同時に投与すると薬効が消失したことから、CB2R介在作用と考えられる


今回注目したいのは、1点です。

 それは、選択性の低いオルソステリックリガンドと選択性の高いアロステリックリガンドを1つに合体させることで、『オルソステリックの活性』と『アロステリックの選択性』を併せ持った化合物が得られた点です。ある意味いいとこどりです。

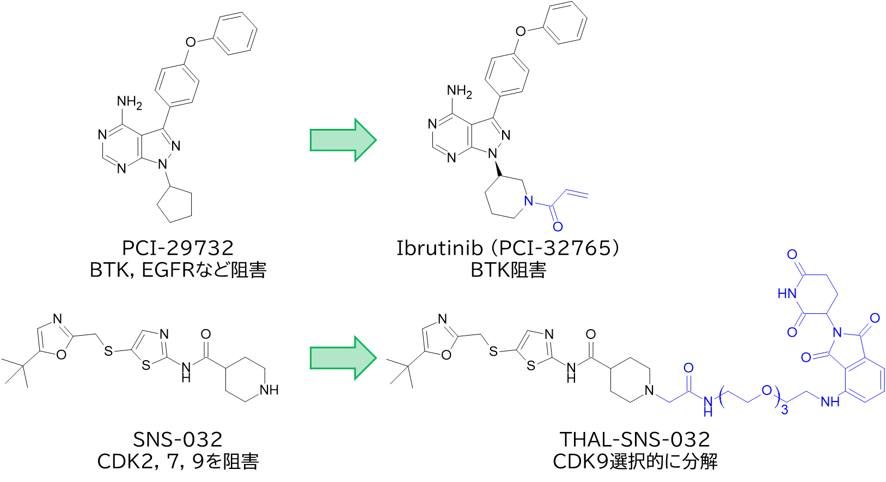
 選択性の低い化合物に新たな相互作用を付与することで選択性が改善すること自体は、たとえば下記のように、①非選択的なマルチキナーゼ阻害剤PCI‑29732にアクリルアミド(ワーヘッド)を付与してBTKのCys481と共有結合を形成できるようにすることで、薬効増強だけでなく他のキナーゼに対する選択性が改善したり、②サブタイプ非選択的なCDK阻害剤SNS‑032をCRBNリガンド(E3 ligaseバインダー)と繋げてPROTACにすることで、機能変化(阻害→分解)だけでなく、サブタイプ選択性を改善したり、よくあることです。

しかし、個人的にはオルソステリックリガンドとアロステリックリガンドを連結させる事例は記憶にありませんでした。今回のRevMed社の事例は、構造生物学に基づいて、FKBP12–ラパマイシン複合体がmTORC1には結合するけれどmTORC2には結合できない性質を利用した上手い研究と考えられます。と言ってもコンセプトはカリフォルニア大学のShokatらのRapaLink発案だけども。

ピサ大学の事例も非常に面白いと思います。特に、CB1/CB2アゴニストとCB2 PAMを組み合わせることで、CB2選択的アゴニストになるだけでなく、Gタンパク質バイアス化したのは、Biased Ligandを狙ってデザインするのは難かったと思うので、制御法の一つとして有用かもしれません。

これはメドケムテクとして、一般的に使えるでしょうか?

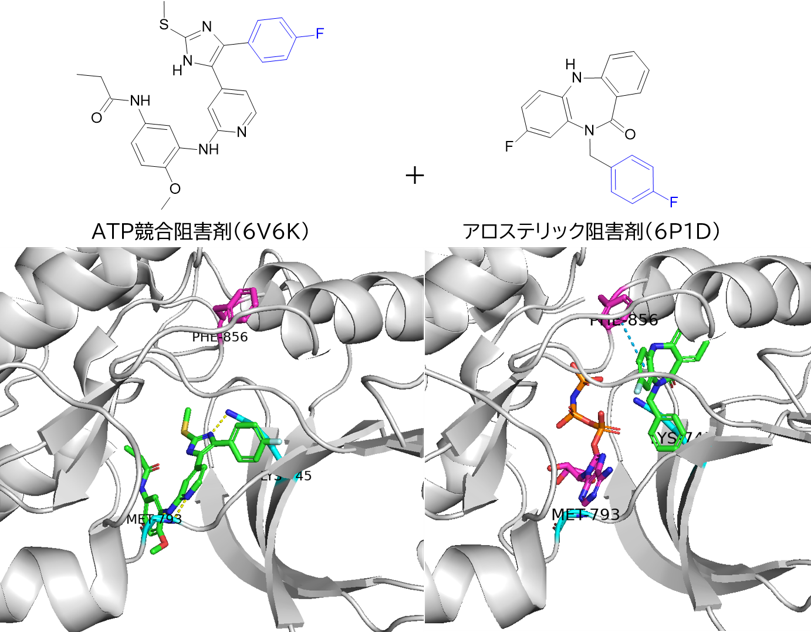
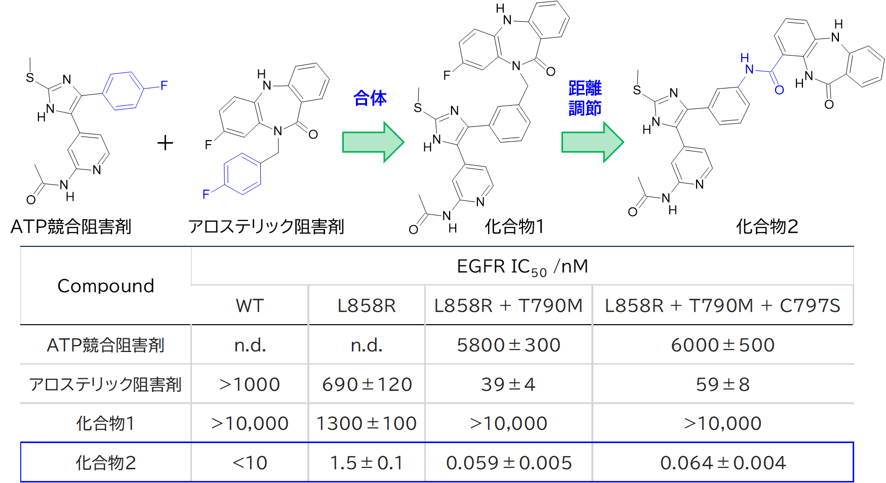
テュービンゲン大学のFlorianらは、EGFR阻害剤において、ATP競合阻害剤とアロステリック阻害剤を構造生物学に基づいて合体させ、リンカーを調節することで、阻害活性を激増させることに成功しています。

Commun Chem. 2024, 20;7(1), 38.

https://doi.org/10.1038/s42004-024-01108-3.

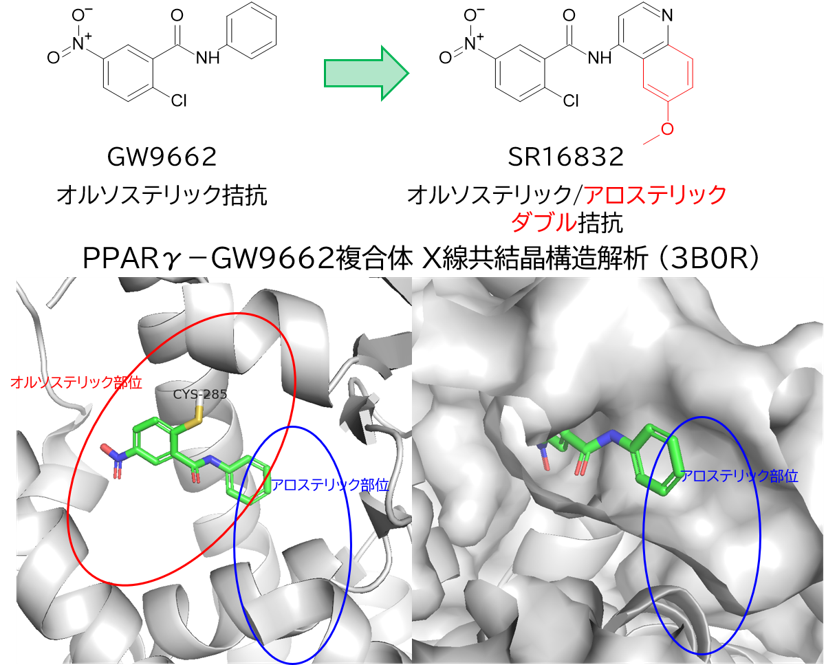
また、スクリプス研究所のRichardらは、『共有結合性PPARγ拮抗剤GW9662およびT0070907は、オルソステリック部位を塞ぐものの、PPARγには別のアロステリック部位が存在し、MRL20や脂肪酸がそこに結合して活性化を誘導できてしまうため、完全阻害には至らない』、という課題を解決するため、GW9662/T0070907の芳香環を改変した類縁体を合成し、Cys285 共有結合によるオルソステリック阻害とアロステリック部位の占有による活性化阻害を同時に達成するdual-site共有結合性拮抗剤であるSR16832 を見出しています。

ACS Chem. Biol. 2017, 12, 969–978.

https://pmc.ncbi.nlm.nih.gov/articles/PMC5652320/.

オルソステリックリガンドとアロステリックリガンドの両方を取得していて、ある程度距離が近いことが前提ですが、非常に面白いメドケムアプローチと思います。あとは、分子量が大きくなるのでPKや物性も制御しないといけませんけども。


いやぁ、メドケムって本当にいいものですね。
相性良かったんだな

相性良かったんだな


中分子ペプチドが抗体や低分子に替わるニューモダリティと謳われて久しく、実際にGLP‑1ペプチドが医薬品市場を席巻し、環状ペプチドが新たな市場を開拓しつつある。しかし、実はペプチドと抗体を組み合わせるのもあり。

Amgen社は、ペプチドと抗体のDual作用で薬効を増強しつつ抗体のリサイクリング効果を共有して長期作用を実現し、国衛研らは、ペプチドで抗体の安定配座と活性配座を一致させて薬効を高め、南京大は、ペプチドDDSで腫瘍浸潤性を上げつつBiTE様の細胞間架橋と合わせて薬効を増強した。


ああ・・・そうだな

【①Amgen社:ペプチドと抗体のDual作用で薬効増強+リサイクリング効果で長期作用】

Discovery of AMG 133, a Glucose-Dependent Insulinotropic Polypeptide Receptor Antagonist and Glucagon-Like Peptide 1 Receptor Agonist Antibody-Drug Conjugate for the Treatment of Obesity

J. Med. Chem.2026, 69, 8, 9348–9362.

https://doi.org/10.1021/acs.jmedchem.6c00032.

肥満治療では、Novo NordiskのGLP‑1受容体作動薬Liraglutide(1日1回)と Semaglutide(週1回)が承認され、いずれも≥5%の体重減少を示す。しかし、患者によっては効果不十分や悪心・嘔吐などの消化器症状が問題となり、依然としてunmet medical needsが残る。

薬効強化のアプローチとして、GLP‑1Rに他ホルモン作用を組み合わせた多重作動薬が開発されている。GLP‑1R/GIPR二重作動薬Tirzepatide(Eli Lilly)は既に承認済みで、GLP‑1R/GCGR二重作動薬Cotadutide(AstraZeneca)はPhase 2、GLP‑1R/GIPR/GCGR三重作動薬Retatrutide(Eli Lilly)はPhase 3に進行しており、いずれもGLP‑1単独より大きい体重減少が報告されている。

GIPRについては、作動薬として利用される一方で、日本・欧米の遺伝学的研究ではGIPR発現/機能低下がBMI低下と関連することが示されている。また、肥満サルでは抗ヒトGIPR抗体とGLP‑1R作動薬Dulaglutide(Eli Lilly)の併用で14%以上の体重減少が得られた。

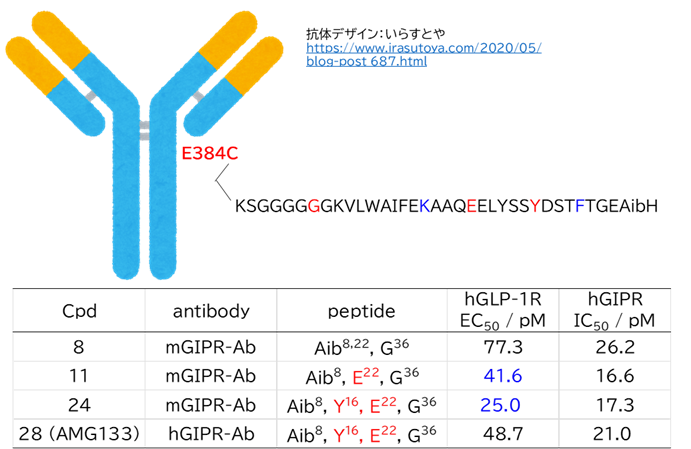
これらの知見からAmgen社は、GLP‑1R作動薬ペプチドとGIPRアンタゴニスト抗体を単一分子に統合したAntibody–Peptide Conjugate(APC)の創製に着手した。


● 抗体-ペプチド コンジュゲート体の設計

・ ペプチドは、GLP-1(7~37)をベースに4つ変換した

 ① Ala8をAib(2-Methylalanine)にして立体障害によるDPPⅣ分解耐性を付与

 ② Gly22をAibにして分解耐性?それともα-ヘリックス安定化かも?

 ③ Arg36をGlyにしてスペーサー調整(たぶん)

 ④ Gly×4, Ser, Lys残基をブロモアセトアミド化して、抗体のCys残基と反応させる

(N末) His7-Aib8-Glu-Gly-Thr-Phe-Thr-Ser-Asp-Val-Ser-Ser-Tyr-Leu-Glu- Aib22-Gln-Ala-Ala-Lys-Glu-Phe-Ile-Ala-Trp-Leu-Val-Lys-Gly-Gly36-Gly-(Gly-Gly-Gly-Ser)-Lys(bromoacetamide)-NH2 (C末)

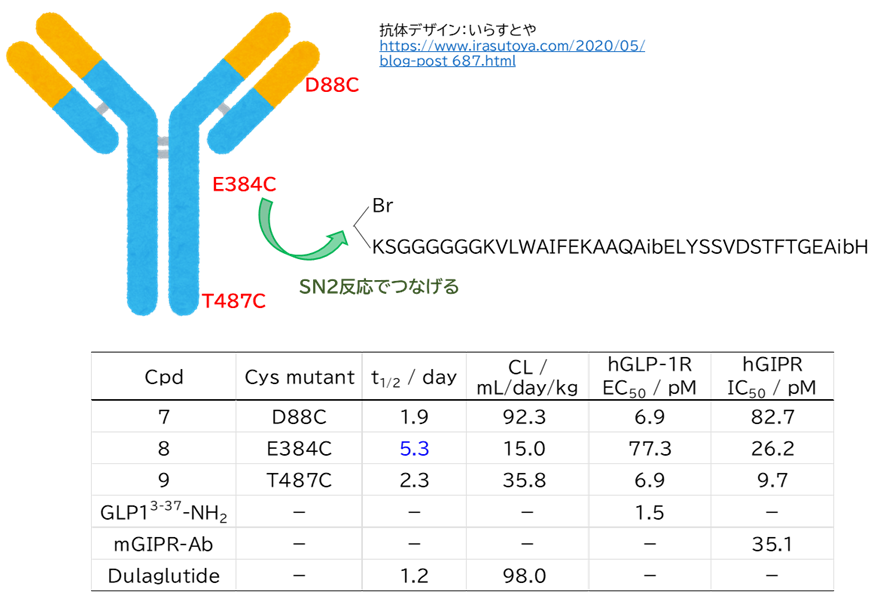
・ 抗マウスGIPR抗体は、3つ結合部位の候補を変異させて検証

 ① 軽鎖上N末近くのAsp88

 ② ヒンジ領域近くFc上のGlu384

 ③ Fc領域上C末近くのThr487

  → それぞれをCysに変異させて、ペプチドと反応させて繋げる

  → 変異Cysはシステアミンで保護し、反応前に還元して戻す妙技

・ in vivo評価(CD-1マウス, iv)において、E384Cが最もバランスの良いPK/PD

 ✓ T487Cはin vitro活性が高いが、E384Cの方がin vivo(db/dbマウス, IP)で高い血糖低下/体重抑制作用を示した

● 最適化検討の実施

・ リンカー結合部位: GLP-1のN末は受容体活性化に不可欠なので避ける(C末のみ)

・ リンカー検討: (G4S)3KをP(PEG11)やAS(AP)5GSKに変換したところ、ペプチド/抗体どちらも活性は維持されたが大きな改善なく、(G4S)3Kを採用

・ ペプチド検討: α-ヘリックス安定化で活性向上

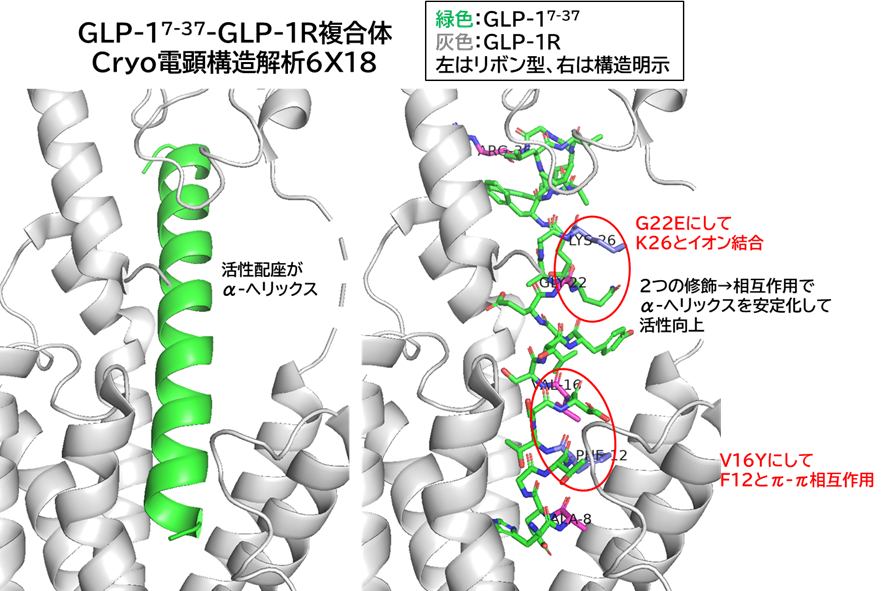
 ✓ G22EによってK26と分子内でイオン結合

 ✓ V16Yによって, F12とπ-π相互作用

・ 検討結果をヒト抗体に適用して28(AMG133)を取得

 ✓ 28は肥満カニクイザルに0.75 mg/kgを週1回投与で、血漿中のインスリン・トリグリセリド・コレステロール濃度を低下させ、6週間で体重を約17%減少

・ AMG133(maridebart cafraglutide)は肥満治療薬として臨床開発中(PhaseⅢ)で、月1回またはそれ以下の頻度で皮下投与、2型糖尿病を伴う肥満患者に対して最大17%の体重減少とHbA1cを最大2.2%の減少

 ✓ 抗体のおかげで生物学的半減期は約21日(セマグルチドは約7日)

https://investors.amgen.com/news-releases/news-release-details/results-amgens-phase-2-obesity-study-monthly-maritide-presented/


【② 国衛研ら:ペプチドが抗体の活性配座と安定配座を一致させて活性向上】

Specific peptide conjugation to a therapeutic antibody leads to enhanced therapeutic potency and thermal stability by reduced Fc dynamics

Sci Rep., 2023, 13, 16561.

https://doi.org/10.1038/s41598-023-43431-0.

国立医薬品食品衛生研究所の石井先生、鹿児島大の伊藤先生、東大の津本先生の共同研究。 伊藤先生の研究室では、抗体のFc領域Lys248に特異的に結合するペプチド(CCAP)を見出し、Antibody-Drug conjugate(ADC)に適用してきたが、その中でADCにすることで抗体依存性細胞毒性(ADCC)が増強されることがあった。そこで、その原因を解析した。


● ADCの調製と活性評価

・ 抗HER2ヒト化IgGトラスツズマブをモデル抗体にCCAPを結合させ、ペイロードDOTA (1,4,7,10-テトラアザシクロドデカン-1,4,7,10-四酢酸)をHuisgen反応でつないだ

 ✓ DOTAは放射性同位体をキレートさせることができる

  → 今後の展開性として選んだだけで、本研究ではDOTAに機能的役割はなく、強いて言えば親水性が高く抗体の凝集を引き起こさないためモデルペイロードとして選ばれたのかもしれない

・ ADCのFcγRIIIaへの結合親和性は、ペプチド/DOTAを1つ付けると4~5倍、2つ付けると14~18倍も向上

 ✓ ペプチドのみ付与、DOTA付与で大差がなかったのでDOTAの影響はない

・ ADCによるSK-BR-3細胞(HER2陽性)の細胞死は、ペプチド/DOTAを1つ付けると増強、2つ付けると更に増強

・ 抗CD20ヒト化IgGリツキシマブでも同様の増強を確認

 ✓ FcγRIIIaに対する結合親和性(SPR)KD値は、リツキシマブ単体:61 nM, ジペプチド付加体:2.8 nM, アフコシル体10.9 nM, ジペプチド付加 & アフコシル:1.1 nM, でアフコシル化と相加効果あり

● ペプチド-抗体Fc領域 複合体のX線共結晶構造解析

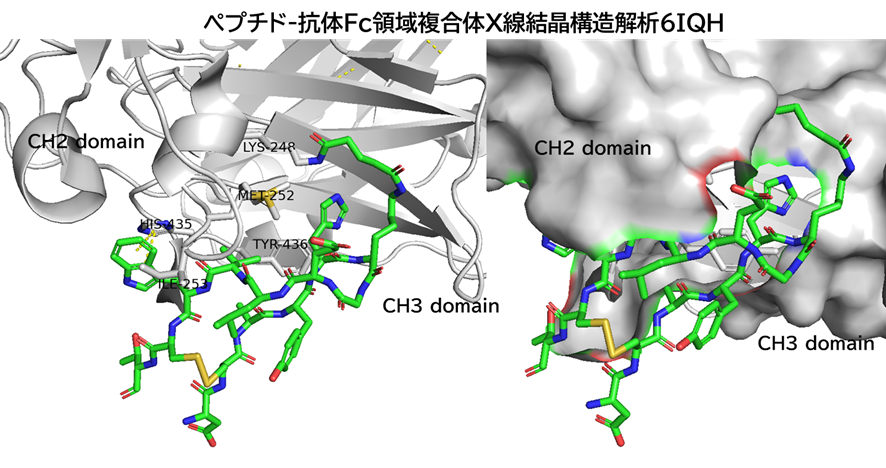
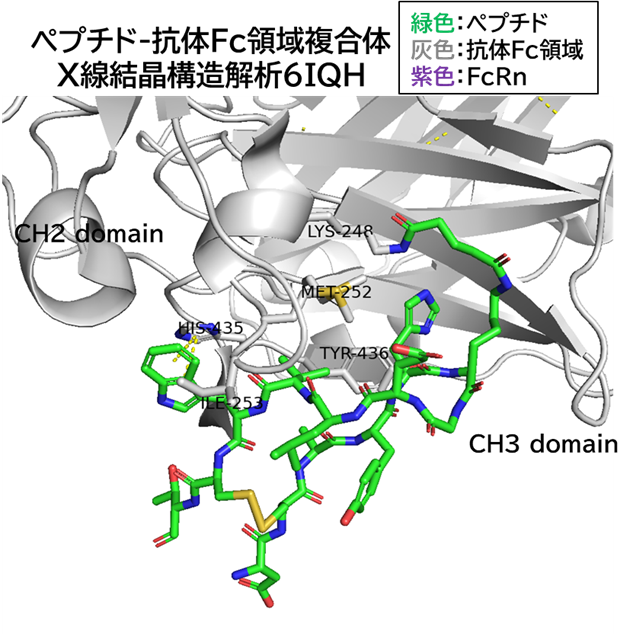
・ ペプチドの疎水性残基Val, Trpと Fcの疎水ポケット(Met252, Ile253, Met428, Tyr436)が主要な相互作用

 ✓ ペプチドのTrp残基は、FcのHis435残基とπ-π相互作用も形成

 ✓ FcのCH2ドメインとCH3ドメインの間の溝にハマって結合

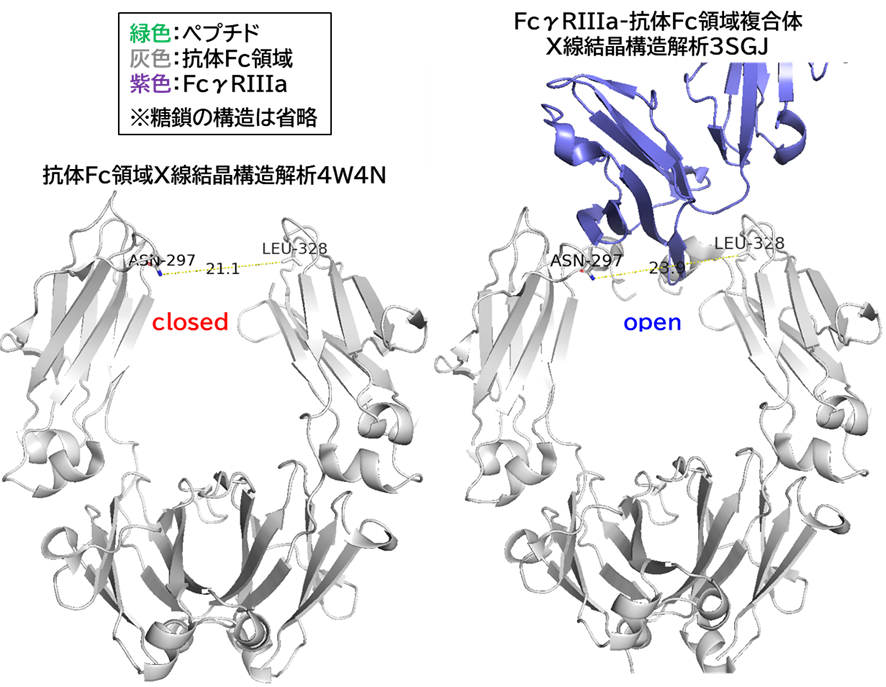
・ Fc領域およびFc領域-FcγRIIIa複合体それぞれのX線結晶構造解析と比較

 ✓ Fc単体はclosed (N297-L328の距離21.1 Å)

 ✓ Fc-FcγRIIIa複合体はOpen (N297-L328の距離23.9 Å)

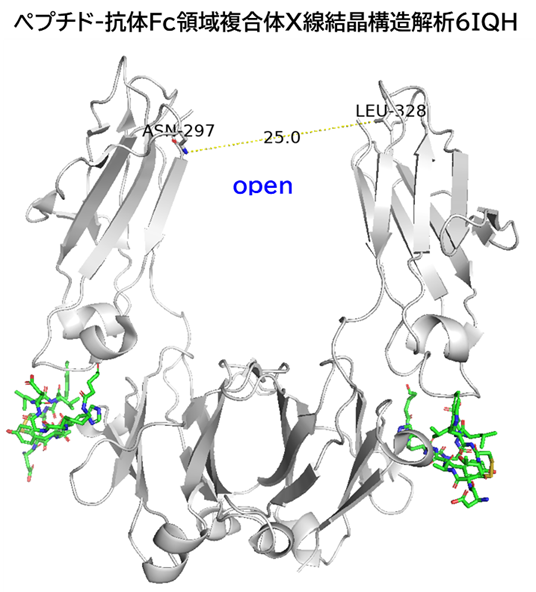
・ ペプチドがFcに結合した状態はOpen (N297-L328の距離25.0 Å)

 ✓ 安定配座と活性配座を一致させて活性向上

・ B-factor 解析: ペプチド結合によってFcのCH2ドメインの構造変化が抑制

・ 水素重水素交換質量分析法(HDX-MS): ペプチド結合によってFc変動が減少

・ DSC: ペプチド結合によって熱安定性が向上

 ✓ CH2/CH3ドメインのTm値70/82 ℃ → ペプチド結合によって84/88 ℃

● 本技術の課題

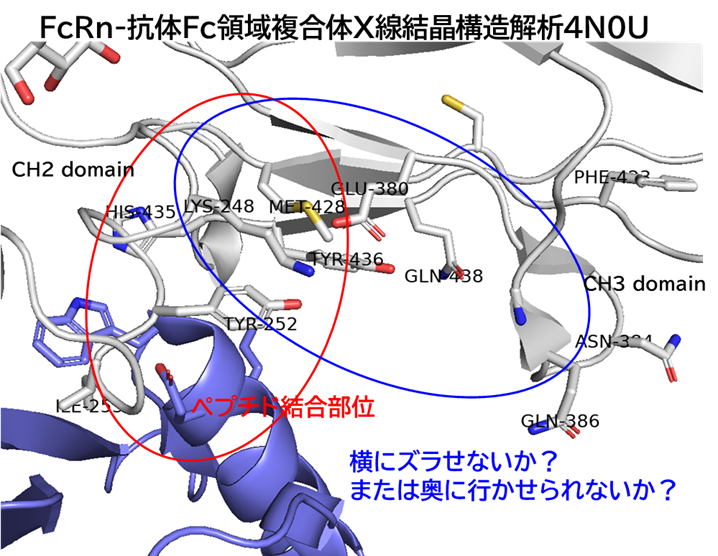
・ ペプチド1つ結合するとFcRnへの結合親和性が低下、2つで結合消失

 ✓ ペプチドとFcRnの結合部位が重なっているため

 ✓ 抗体のFcRnに対する結合親和性の低下 → 生体内での半減期が短い

  → 逆に、放射線同位体を付与する場合は、体内からの除去が早い方が曝露の最小化・安全性の観点で良いかもしれない(ただしそこにADCC活性が要るか分からぬ)


【③ 南京大:ペプチドをDDSとして腫瘍浸潤性を高めつつBiTE様の細胞間架橋で薬効増強】

Glycoengineering-based anti-PD-1-iRGD peptide conjugate boosts antitumor efficacy through T cell engagement

Cell Rep Med. 2024, 18, 101590.

https://doi.org/10.1016/j.xcrm.2024.101590.

免疫チェックポイント阻害剤は、免疫系のブレーキを外して腫瘍免疫を再活性化する抗がん剤であり、本庶先生のノーベル賞で広く知られる。キートルーダやオプジーボは世界的に使用され、抗がん剤カテゴリーでもトップクラスの売上を誇る。一方で、コールド腫瘍への奏効率の低さや、抗体というモダリティ特有の組織浸潤性の制限が課題として残る。

そこで南京大学の魏嘉(Jia Wei)先生らは、腫瘍浸潤性を高める環状ペプチド iRGD を抗PD‑1抗体に付与し、薬効を増強するアプローチを検証した。


● Antibody-Peptide Conjugateの調製

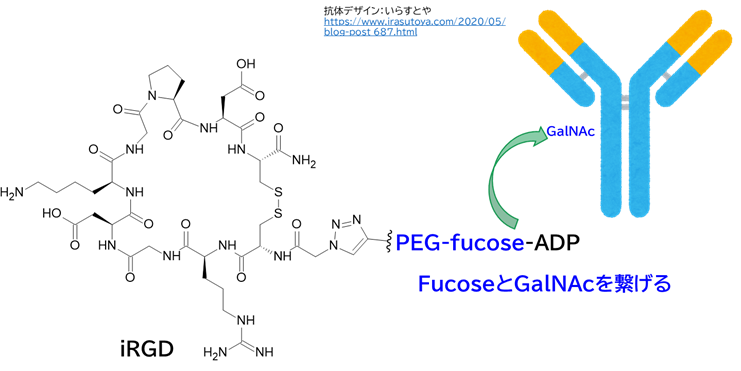
・ 抗PD-1抗体(CS1003)のFc糖鎖(N297)を改変

 ✓ 天然糖鎖を加水分解酵素で除去した後、二糖LacNAcを導入して、Huisgen反応でiRGDを2つ付加(抗体あたり1.88 iRGD)

 ✓ 合成はワンポット反応で実施可能

・ iRGD-conjugate CD1003は、元のCS1003と比べて、PD-1に対する結合親和性や半減期・血清安定性が同等であった

・ iRGD-conjugate CD1003は、元のCS1003と比べて、iRGD受容体(インテグリンαvβ5およびNRP-1)高発現がん細胞株(N87, HGC27, MFC, B16)への結合量が増加し、インテグリンαvβ5阻害剤の共存下ではその結合量が低下、一方で正常細胞株(293T)への結合量は同等であった

● Antibody-Peptide Conjugateの薬効検証

・ iRGDはがん細胞株と結合し、抗PD-1抗体はPD-1⁺T細胞と結合し、結果としてお互いを引き寄せるBiTE様の“細胞間架橋”作用

・ iRGD-conjugate CD1003は、元のCS1003と比べて、ヒト胃がん細胞株において浸潤性を増加させた

 ✓ HGC27インテグリンαvβ5(結合) → NRP1(内在化)の二段階で抗体の腫瘍深部へ浸潤

・ 複数のマウス腫瘍モデル(MFC, B16F10, 4T1)で腫瘍増殖抑制・生存延長を示し、低用量(0.1 mg/kg)でも効果を維持


 今回注目したいのは、3点です。

 1つ目は、タイトル通りペプチドと抗体は組み合わせて色々な機能を引き出すことができて相性が良さそう、という点です。

最初のAmgen社の例は、単にDual作用にするだけでなく、抗体のリサイクリング効果をペプチドも共有して長期作用型の抗肥満薬となっているのが特徴的です。また、国衛研らの例は、今まで何度も紹介してきた『安定配座と活性配座を一致させる』アプローチで、低分子でも出来そうです。アフコース化(協和キリンのテク、ポテリジェント)と相加効果があるのも有望です。南京大の例は、DDSとしてのiRGD付加ですが、結果としてBiTE様の“細胞間架橋”が薬効増強に寄与している可能性があります。

 2つ目は、Amgen社の例で、GLP-1(7-37)のα-ヘリックスの安定化を高めることでin vitro活性が向上した点です。

α-ヘリックス安定化は、鎖状ペプチドの化学的・生体内安定性を増すことがメインで、活性にはフレキシブルの方が対応しやすいと勝手に思っていましたが、GLP-1とGLP-1R複合体のCryo電顕構造解析によると、GLP-1はα-ヘリックス構造で結合しているようです。つまり、こちらも『安定配座と活性配座を一致させる』ことによる活性向上ですね。

 3つ目は、伊藤先生の例で、残念ながらペプチドとFcRnの結合部位が重なっており、リサイクリング効果が失われてしまう点です。

何とか両立できないでしょうか? 以下にペプチド-FcおよびFcRn-Fcそれぞれの構造解析を載せました。どうやら結合部位は完全に一致してしまっているようです(赤枠)が、幸いペプチドがFcと結合する際の足掛かりとなるLys248はFcRnとの相互作用に関与していないようなので、少し横にズラして奥側で相互作用できるような調整(青枠)はできないでしょうか? とは言え、ただ結合すれば良いのではなく、CH2-CH3ドメインの間に結合して構造変化を引き起こしてFcγRIIIa結合Open状態に誘導することが重要なので、ズラしても達成可能か難しそうです。 ちょっと計算範囲が広そうだからMD計算による予測はキビシイかもしれませんね。

それなら、抗アルブミン抗体(VHHなど)やアルブミン結合ペプチドを追加で付与して半減期を延ばす方が現実的かもしれません。

いやぁ、メドケムって本当にいいものですね。
メドケムの革命

メドケムの革命


Revolution Medicines(RVMD)社は、undruggable targetであるKRAS(ON)に対して、モレキュラーグルーによってシャペロンタンパク質CypAとKRAS(ON)の三者複合体を形成させることでRAFファミリーとの相互作用を阻害、そのアプローチ自体はFK506/ラパマイシンを模倣したものだが、偶然ではなく狙って化合物をデザインした点が新しい。

戦略の肝はKRAS表面と相互作用が期待できるシャペロンタンパク質の選択と、共有結合ライブラリーの構築。まずはCypA結合体にwarheadを付与してKRAS-C12との三者複合体を成立させ、KRAS側との追加相互作用は後から最適化すればよい。その後、共有結合官能基は外してもよい。


わかった(わかってない)

Science, 2023, 381, 794-799.

https://www.science.org/doi/10.1126/science.adg9652.

J. Med. Chem. 2025, 68, 6041–6063.

https://doi.org/10.1021/acs.jmedchem.4c02313.

J. Med. Chem. 2025, 68, 6064–6083.

https://doi.org/10.1021/acs.jmedchem.4c02314.


【① コンセプト検証: モレキュラーグルーを狙ってデザインする】

● 課題: KRAS(ON)はundruggable target

・ KRASは、GDP結合型のOFF(不活性状態)とGTP結合型のON(活性化状態)を行き来する GTPase

・ KRASは、複数の変異ががんと関連しており、例えば、G12DやG12Vはすい臓がん(PDAC)や大腸がん(CRC)に多く、G12Cは非小細胞肺がん(NSCLC)に多い

・ 市販薬(sotorasib, adagrasib)は、KRASG12C(OFF)を標的としている

 ✓ しかし、腫瘍細胞はKRAS(ON)を増やすことで薬剤耐性化してしまう

 ✓ 一方、KRAS(ON)は平坦でポケットがなく、従来の低分子創薬ではundruggable

● 解決策: 天然物FK506/ラパマイシンの発想をKRASに応用

・ FK506は、Immunophilinの一種であるFKBP12と結合した後、カルシニューリンと三者複合体と形成し、カルシニューリンが本来結合すべきNFATなどとの相互作用を阻害する

・ ラパマイシンも同様に、FKBP12と結合した後、mTORと三者複合体を形成し、mTORが本来結合すべき4EBP1などとの相互作用を阻害する

・ 上記アプローチを利用して、低分子をシクロフィリンA (CypA)と結合させた後、KRASG12C(ON)と三者複合体を形成することで、KRASG12C(ON)とBRAFなどとの相互作用を阻害し、シグナル伝達を阻害する

 ✓ CypAとは、FKBP12と同じく、ペプチジル-プロリル異性化酵素(PPIase)で、タンパク質フォールディングを助ける細胞内シャペロン(Immunophilin)の一種

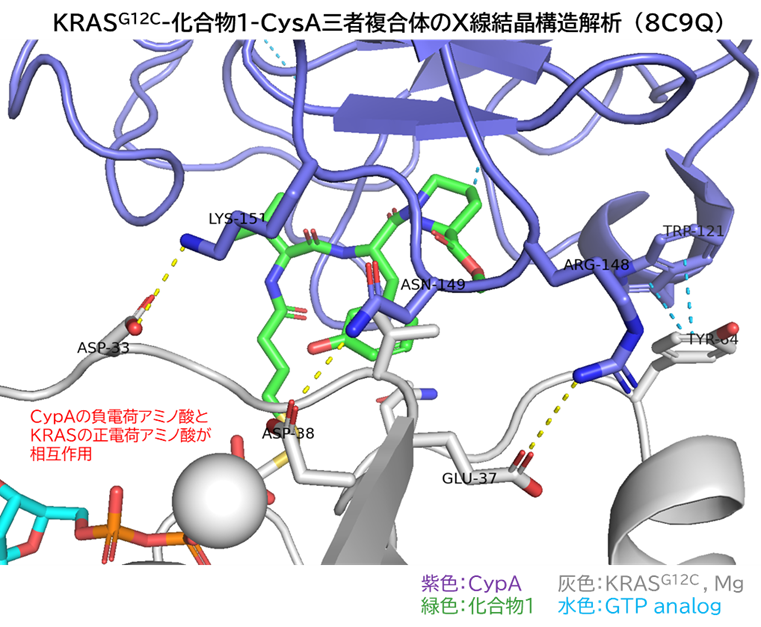
 ✓ CypAを選んだ理由は、細胞内に高発現かつ安定に存在し、表面に正電荷のアミノ酸を持つため、KRASの負電荷領域との相補性が高い(相互作用が期待できる)ため

● 化合物1同定の経緯

・ 基本骨格は、選択的CypA binderのSanglifehrin Aを元にデザイン

・ Sanglifehrin Aの部分構造に共有結合官能基を付与したライブラリーを用いてスクリーニングした結果、化合物1を取得

・ 1は、CypAおよびKRASG12C(ON)と三者複合体を形成し、KRAS-C12と共有結合していた

 ✓ 1は、モレキュラーグルーとして機能 (FK506/ラパマイシンに似たアプローチ)

 ✓ 1は、CypAに結合することでCypA表面の構造を再構築し、KRAS(ON)との新規界面を創出(chemical remodeling)

・ KRASG12C(ON)とCypAはタンパク質間相互作用を形成していた

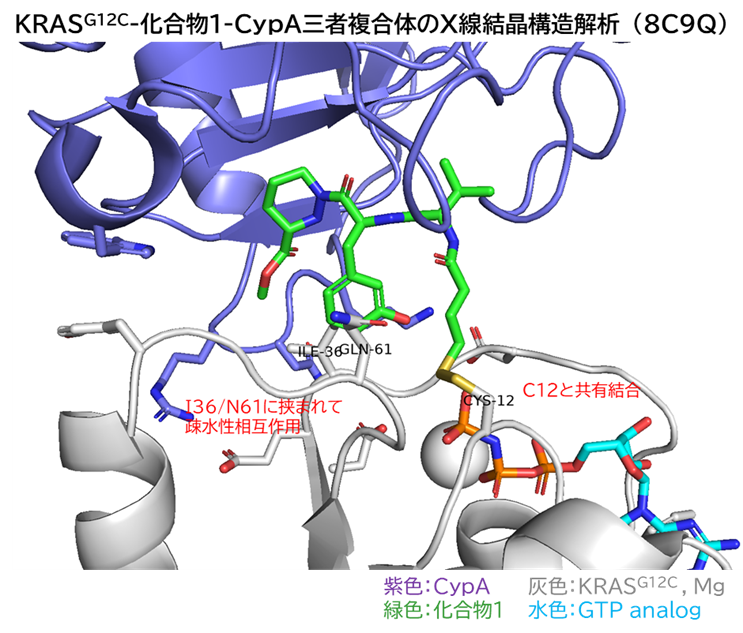
 ✓ KRASG12C(ON)-D33, D38, E37, Y85がそれぞれCypA-K151, R149, R148, W121と相互作用しており、CypAの静電チャージが寄与 (狙い通り)

● 1の薬効確認

・ 1はKRASG12C(ON)-CypAと三者複合体を形成してKRAS下流(MAPK経路)を抑制

・ 複数のヒト腫瘍モデルで腫瘍退縮を確認。

・ KRAS(ON)を直接阻害した報告はこれ以前に存在せず、構造的にも機能的にもON-state selective inhibitionを実証した初めての事例


【② 1から合成展開してKRASG12C(ON)阻害剤Elironrasibを創製】

● X線結晶構造解析をベースに1から合成方針を策定

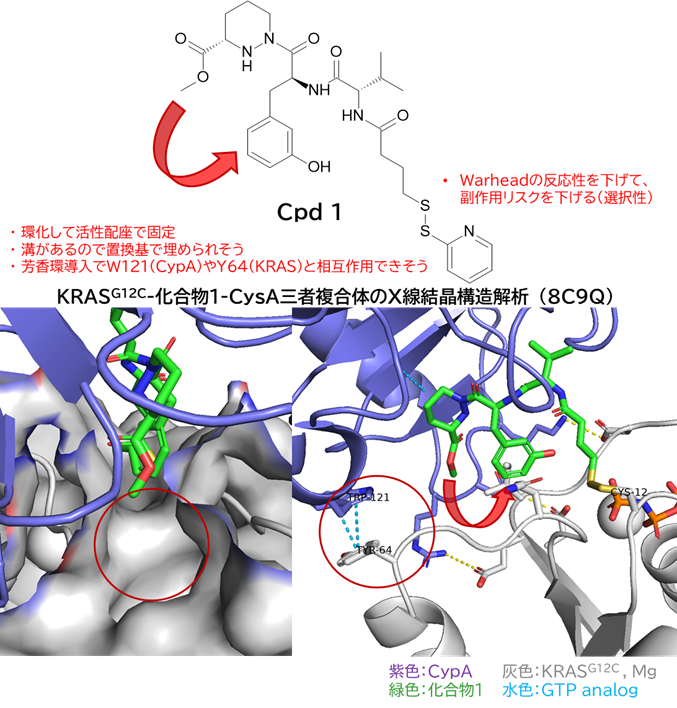
・ 1のメチルエステルとフェノールを繋いで、活性配座に固定

・ 環化する部分にKRASの溝があるので、疎水性の置換基で埋められそう

 → 溝にCypA-W121やKRAS-Y64があるので、芳香環を入れると相互作用できそう

・ ジスルフィドは反応性の低いwarheadに換えて安定性と選択性を改善

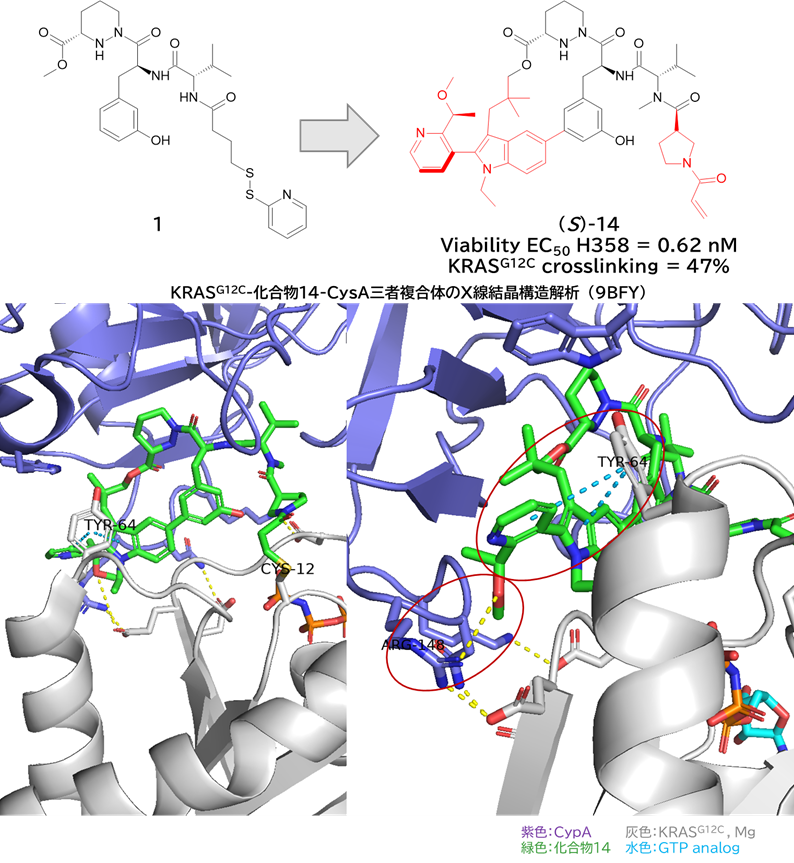
・ ピリジルインドールを介して環化し、置換基を最適化した化合物14を取得

 ✓ 細胞活性あり(EC50 = 0.62 nM)、WTに対して選択性あり(6.6倍)、三者複合体形成を確認(crosslinking = 47%)

・ 三者複合体のX線結晶構造解析より、相互作用を確認

 ✓ KRASG12C(ON)とCypAのタンパク質間相互作用は1のときと同様に維持

 ✓ 14のアクリルアミドがKRAS-C12と共有結合

 ✓ 14のピリジルインドールがKRAS-Y64とπ-π相互作用

 ✓ 14のメトキシ基がCypA-R146と水素結合

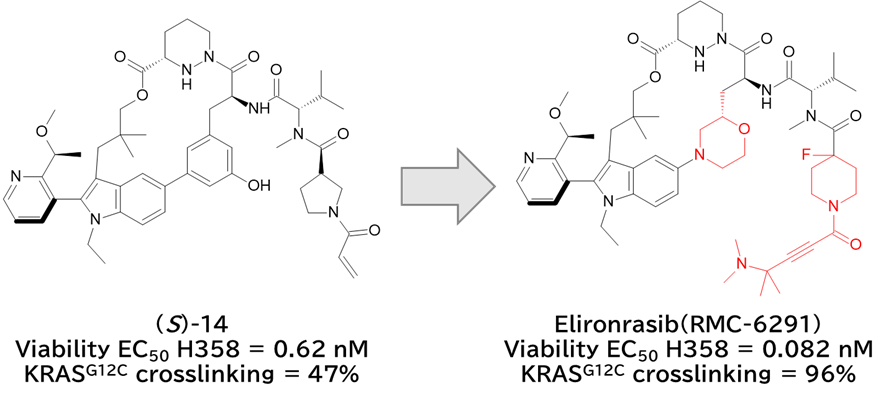
● 14を最適化してElironrasib(RMC-6291)を取得

・ フェノール除去で細胞膜透過性・経口吸収性を改善

・ Yn-amide型の共有結合warheadを導入して活性向上・安定性改善

 ✓ 塩基(ジメチルアミノ基)によりKRAS C12残基を脱プロトン化で求核能を向上

 ✓ ジメチル基による立体障害で共有結合部分の安定化・選択性を向上

・ Warheadリンカーをピロロジンからフルオロピペリジンに換えて活性向上・代謝安定化

・ ベンゼンをモルホリンに換えて脂溶性低減・溶解度改善

 ✓ モルホリン酸素原子とアミドNHが分子内水素結合を形成して、活性配座固定・経口吸収性改善

・ Elironrasib(RMC-6291)は、種間で代謝安定かつ高いバイオアベイラビリティ(経口投与可能)

・ KRASG12C(OFF)阻害剤Sotorasib耐性ゼノグラフトモデルに対して腫瘍体積増加を抑制し、ON状態阻害の有効性を示した

・ NSCLC患者の中枢転移を想定したゼノグラフトモデルに対してKRASG12C(OFF)阻害剤Adagrasibよりも強く長く腫瘍体積増加を抑制した

・ 現在、進行性 KRASG12C変異陽性固形腫瘍患者を対象に臨床開発中


【③ Warheadを無くしてpan-KRAS(ON)阻害剤Daraxonrasibを創製】

● 次の展開: すべてのKRAS(ON)を阻害するコンセプト

・ 固形がんは複数の変異で構成されており、例えば、NSCLCはG12Cの割合が多いが、G12VやG12D, その他の変異も含まれ、NRASもある

 → すべてのKRAS(ON)を阻害する化合物の創製を目指す

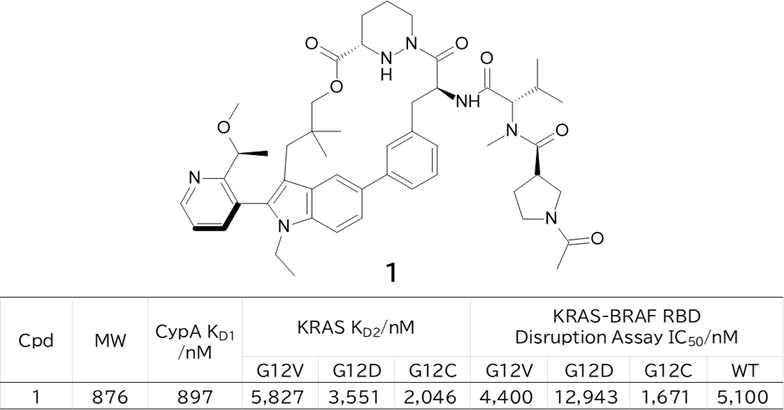
・ Elironrasib創製の途中で得られた化合物1から展開

 ✓ 1は、CypAおよびKRAS(ON)と三者複合体を形成する非共有結合性KRAS阻害剤

 ✓ 1は、CypAおよびKRAS G12V, G12D, G12Cと結合する(SPR)

 ✓ 1は、KRAS WT, G12V, G12D, G12C, G12R, G61HやNRAS WT, Q61K, HRAS WTら、多くのRAS-BRAF相互作用を阻害する(TR-FRET)*

 (* 下記KRASG12R, KRASG61Hと、NRASWT, NRASQ61K, HRASWTは省略)

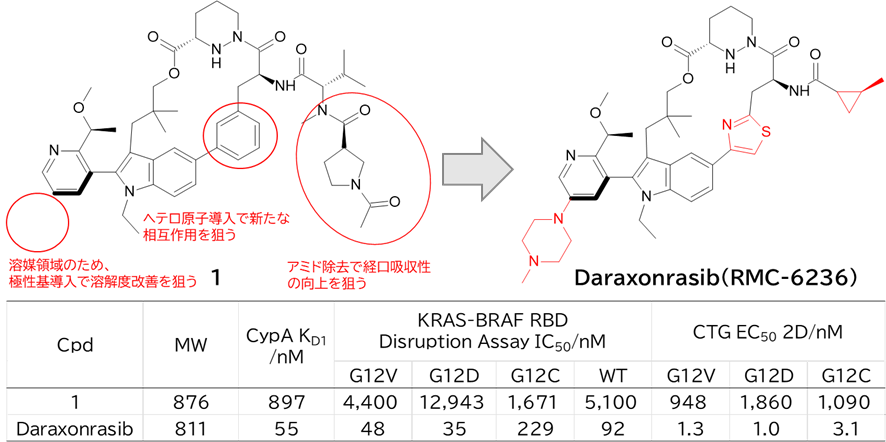
● 1を最適化してRMC-6236を取得

・経口投与を目指す)分子量を低減、極性基の除去、水素結合ドナー数を低減

 ✓ N-アセチルプロリンアミド部分を除去

・活性向上を目指す)共有結合官能基が無い分、他の部分で補う必要がある

 ✓ ベンゼン環にヘテロ原子を導入して新たな相互作用を獲得

 ✓ 溶媒領域(ピリジンの先)にピペラジンを導入して溶解度を改善

  → 活性激増にも寄与(CypA KD1が30倍、細胞活性が100倍向上)*

  * 後で構造解析で示すが、新たにCypA-Trp121とπ-カチオン相互作用を獲得した

・Daraxonrasib (RMC‑6236)は種間で代謝安定かつ高いバイオアベイラビリティ(経口投与可能)

 ✓ Daraxonrasib は、PDACやNSCLCの複数変異かつヘテロなゼノグラフトモデルで腫瘍体積増加を抑制した

 ✓ 進行性 RAS 変異陽性固形腫瘍患者を対象に臨床開発中(RAS 変異全般)

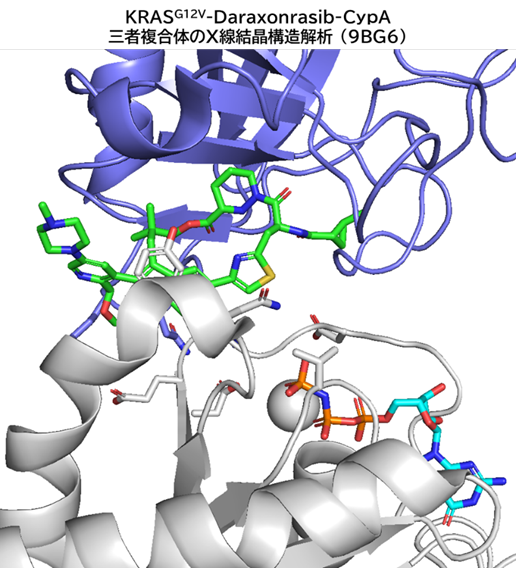
● KRAS-Daraxonrasib-CypA三者複合体のX線結晶構造解析

・ Elironrasib創製時と同様の結合様式

 ✓ KRAS(ON)とCypAはタンパク質間相互作用を形成

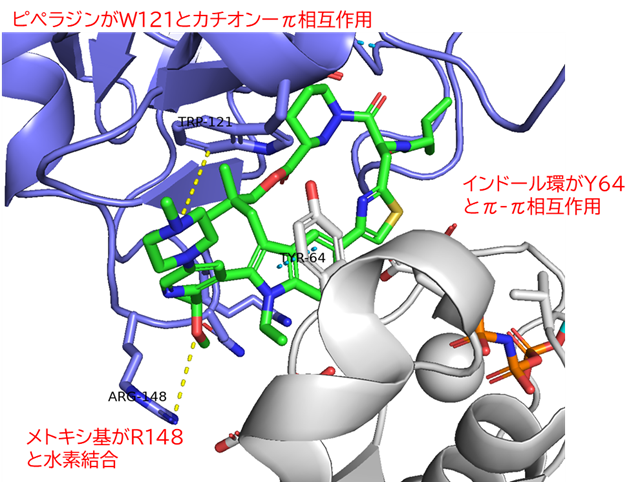
 ✓ Daraxonrasib のピリジルインドールがKRAS-Y64とπ-π相互作用

 ✓ Daraxonrasibのメトキシ基がCypA-R146と水素結合

・ 加えて、DaraxonrasibのピペラジンがCypA-W121とカチオン-π相互作用

 → 高活性の肝と思われる(元々は溶解度向上が目的だったが・・・狙った?)

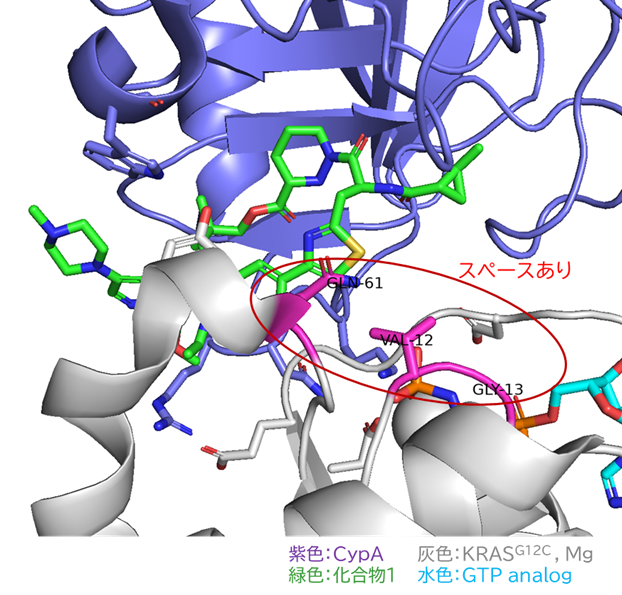
・ G12, G13, Q61周辺はスペースがあり変異の影響を受けづらい

今回注目したいのは、1点です。

それは、モレキュラーグルーを(おそらく)狙ってデザイン・取得した点です。

コンセプト自体は、天然物FK506/ラパマイシンを参考にした既存のアプローチです。モレキュラーグルーをデザインすること自体も、Protein degraderでCRBNリガンドをベースに多く報告されてきました。また、平坦でポケットがなく従来の低分子創薬ではundruggableな標的をモレキュラーグルーとして作用して阻害するアプローチも、以下の事例があります。

参考記事『はさまった』

https://azarashi-panda.hatenablog.com/entry/2026/01/25/065922

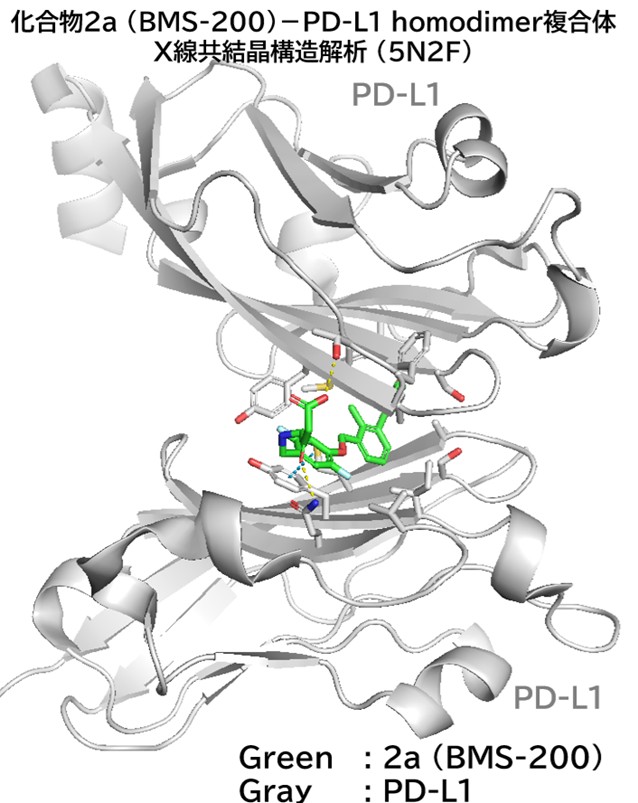
・ PD-L1単量体では結合部位が平坦で低分子が結合するためのポケットが存在しないが、化合物2aは、PD-L1二量体を形成させることで疎水性の溝を形成して結合 (induced pocket)し、PD-1結合面を防ぐという間接的な阻害様式をとる。

しかし、一から化合物ライブラリーをデザインしてスクリーニングで取得、メドケム的な合成展開してオリジナルな化合物を取得した事例はこれが初めてではないでしょうか?(知らないor覚えてないだけであったかもしれないけど)

肝は2点、CypAの選択と共有結合性の化合物ライブラリーです。

① CypAを選んだ理由は、細胞内に高発現かつ安定に存在し、表面に正電荷のアミノ酸を持つため、KRASの負電荷領域との相補性が高い(相互作用が期待できる)ため、ということで、標的タンパク質に合わせたシャペロンタンパク質の選択が重要と考えられます。そのようなタンパク質とリガンドのデータを構築することが適用範囲を広げるカギでしょう。

② 選択的CypA binderのSanglifehrin Aの部分構造に共有結合官能基を付与したライブラリーによって、強制的に三者複合体を形成させて (この時点でライブラリー化合物は、共有結合以外に標的タンパク質と相互作用してなくて良い) 、構造解析をベースに標的タンパク質との相互作用を追加形成・最適化、化合物を展開させていくのが良いでしょう。展開させた後で共有結合官能基は外しても良いのは、RMC-6236で実証済です。共有結合官能基は、システインだけでなくリジン等も含めて持っておくと汎用性が広がりそうです。ここは大鵬さんや王子田先生の研究が参考になりそう。

これはProtein degraderや近接系にも使えそうです。

他にも、分子量削減・水素結合ドナー/アクセプターを削除して経口吸収性を向上させたり(マクロサイクル自体が経口吸収性にも寄与してそう)、Yn-amide型の共有結合warheadを導入して反応性・安定性を調整したり、溶媒領域に導入したピペラジンが活性激増に寄与したり、細やかなメドケムテクニックもうまくハマっていて勉強になります。

いやぁ、メドケムって本当にいいものですね。
ペプチドの流儀

ペプチドの流儀


Ra pharmaceuticals社はアラニンスキャン情報をベースに脂質を導入して半減期を延長させ、Merck社は構造解析をベースに環を繋いで活性を向上させ、中外製薬は疎水性アミノ酸主体で構成させて経口吸収性を確保した。それぞれに流儀はあるが、共通しているのはヒットペプチドから大きな構造変換を伴わずに開発化合物を取得していること。ヒット取得前の工程が大事。
 

分子量が倍以上じゃねーか!!

【① Ra PharmaceuticalsのC5阻害剤Zilucoplan】

補体システムは自然免疫で重要な役割を担い、その調節異常は発作性夜間ヘモグロビン尿症(PNH)、非定型溶血性尿毒症(aHUS)、全般性重症筋無力症(gMG)などに関与する。補体経路は古典・代替・レクチンの3系統だが、いずれもC5活性化に収束するため、C5阻害剤は有望な治療薬として複数が開発されている。

既存のC5阻害薬(エクリズマブ等)は抗体医薬が中心で、高コスト・投与負担・R885変異による反応性低下が課題である。一方、低分子でC5の大きなタンパク質界面を阻害するのは困難である。

そこでRa PharmaceuticalsはペプチドによるC5阻害剤創製を進め、最終的にZilucoplanを開発した。同剤はgMG治療薬として2023年にFDA承認された。

ちなみにRa Pharmaceuticalsは2020年にベルギーUCB社に買収されて子会社になっている。

● ヒット探索と初期SAR

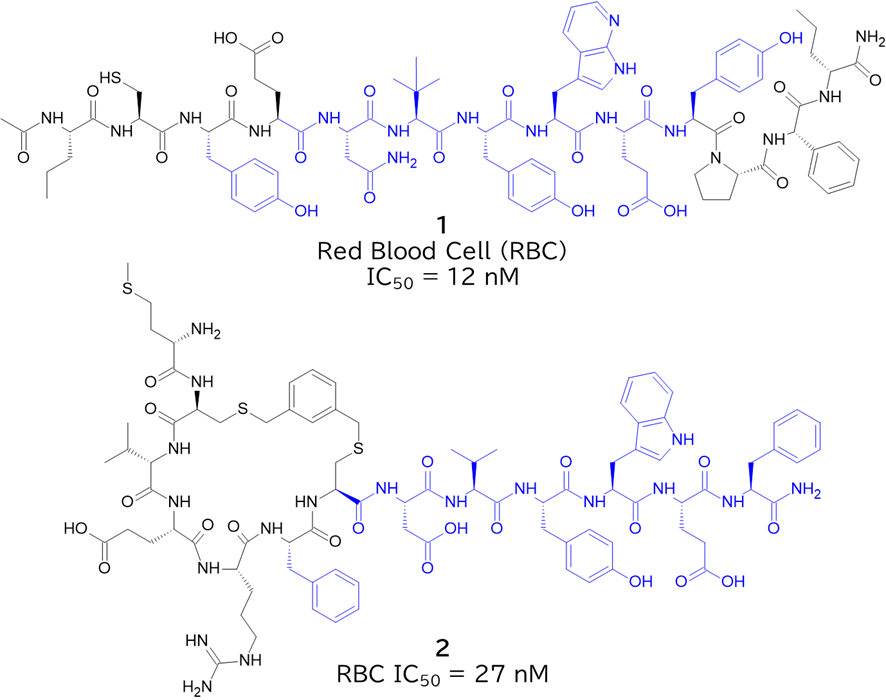
・ mRNA displayから鎖状の1と環状の2を取得

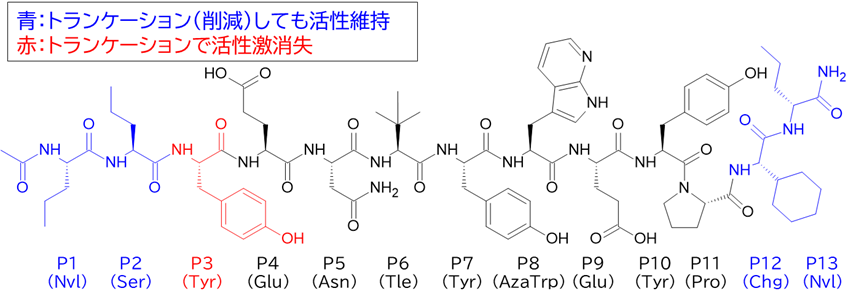
・ どちらも13 merのペプチドで、青色の残基が類似している


● ペプチド1の初期SAR

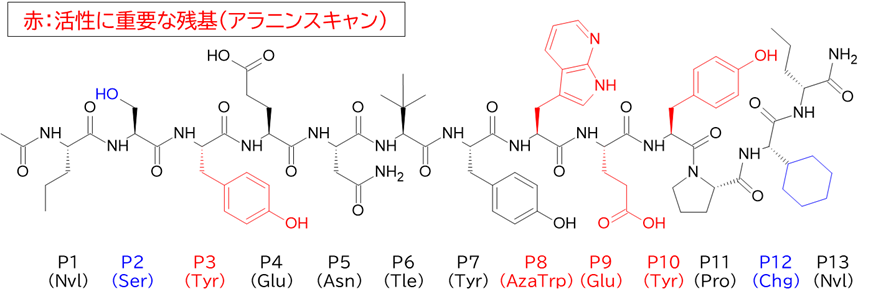
・ 酸化や二量化リスクのあるP2(Cys)をSerに、エピ化リスクのあるP12(PhenylGly)をCyclohexylGlyに変換して、活性を維持しつつ、安定性を改善

・ アラニンスキャンを実施し、P3, P8, P10の芳香族残基、P9のGlu残基が必須と判明

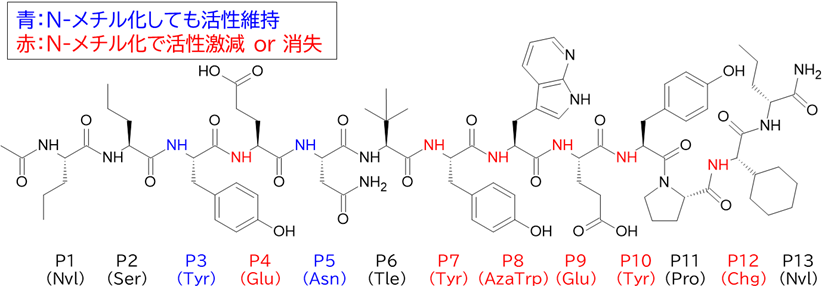
・ N‑メチル化スキャンを実施し、 P3, P5が許容、他は活性が激減または消失

 ✓ 一般的にNHアミドはtrans, NMeアミドはcis配座を取るので、活性配座と安定配座がズレたのかもしれない

・ トランケーションスキャンを実施し、P1, P2, P12, P13は削除が許容, P3 (Tyr)は削除不可と判明(そもそもP3は、アラニンスキャンで重要残基だったけど)

 ✓ 削除許容な残基は、除いて分子量低減や、逆にPK modifierの修飾可能


●ハイブリッドおよび安定性の最適化、脂質かによるPK改善

・ ペプチド1は安定性が低い(マウス血漿中24hで4%残存、ヒト血漿中24hで9%残存)

 ✓ 安定性改善を目指して合成展開したが改善できず

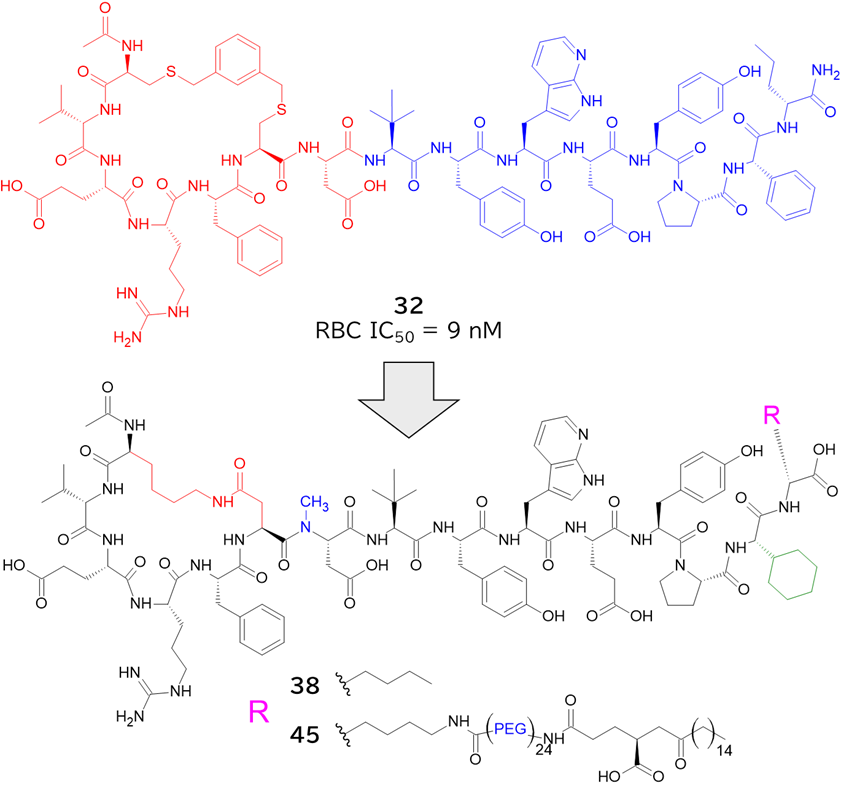
・ ペプチド2とハイブリッドした化合物32は安定性が改善(ヒト血漿中24hで95%残存)

 ✓ 活性も維持された(IC50 = 9 nM)

・ エピ化リスクのあるPhenylGlyをCyclohexylGlyに変換

・ 環のチオエーテルは酸化・還元に不安定のため、ラクタムに変換

・ 環の外側Aspのアミド結合がプロテアーゼ切断部位のためN-メチル化で立体的に嵩高くして安定性改善

 ✓ N-メチル化スキャンで許容されていた部位をメチル化した(スキャン情報を利用)

・ PKの更なる改善を目指してPK modifierとして脂質修飾してアルブミン結合を狙う

 ✓ アラニンスキャン・トランケーションスキャンの情報を利用して、変換・削除しても活性への影響が小さいC末NvlをLysに変換

 ✓ そこからPEGスペーサー※、γ-グルタミン酸リンカーを介してC16脂質を付加

 ※ PEGスペーサーが無いor短いと活性減弱(アルブミン結合による立体障害と考察)

・ サルIV投与PK試験で血漿中t1/2が32(20.7 h)から45(182 h)に大幅延長、活性はIC50 = 0.9 nMから2.9 nMでほぼ維持

・ 45はZilucoplanで、抗AChR抗体陽性gMG患者の治療薬として承認

 ✓ 1日1回の皮下注射自己注射療法

 ✓ 世界初の mRNA display由来ペプチド医薬

 ✓ R885 変異にも有効


● 構造解析

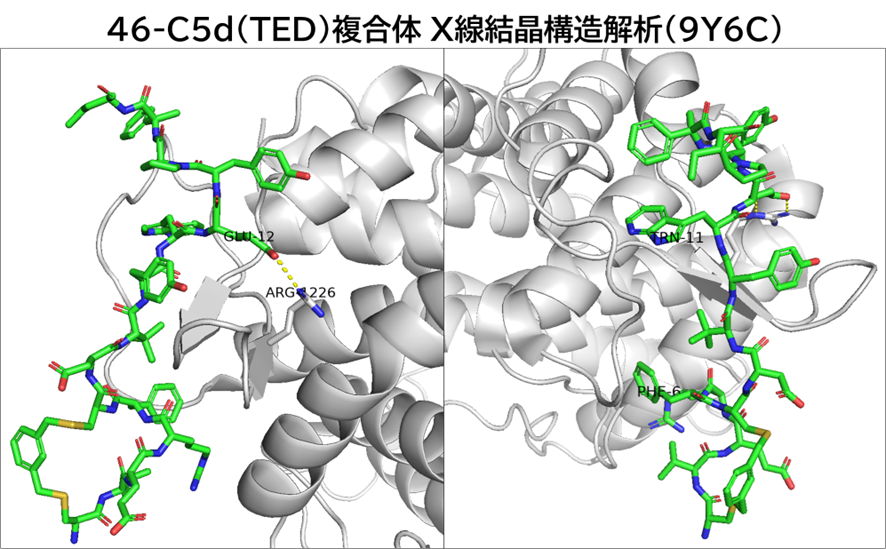
・ 化合物46とC5の活性化断片C5dのチオエステル含有ドメイン(TED) の複合体の共結晶構造を取得

・ C5d(TED)の溝に深く結合してC3bとの結合を阻害

・ 抗体(Eculizumab)が結合するMG7ドメインとは異なる結合部位

 ✓ R885と離れているため、R885変異にも有効


【② MerckのPCSK9阻害剤Enlicitide (MK-0616)】

詳しくは過去の記事参照

『やることは変わらない』

https://azarashi-panda.hatenablog.com/entry/2024/03/10/071144

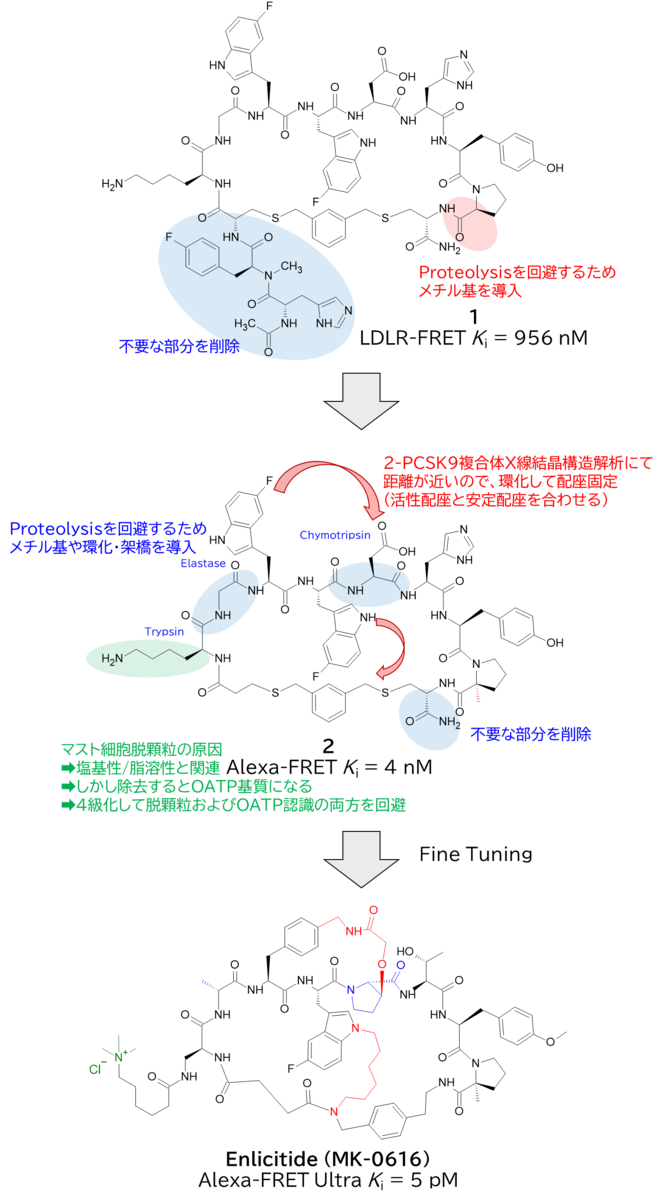
● Ra Pharmaceuticalsとのコラボでヒットペプチド1を取得(mRNA display)

・ 活性は良好だが、代謝安定性が低い/物性が悪い/結晶取得できず、の課題あり

● 初期SARを実施

・ 活性に不要なN末テール部分を除去して分子量を削減

・ 代謝部位のプロリンα位にメチル基を導入して立体障害で代謝安定性を改善

 → ペプチド2を取得

● ペプチド2は、PCSK9との複合体のX線共結晶構造解析ができた

・ 距離が近い2箇所を環化して、配座固定(活性配座と安定配座を合わせる)

・ 活性に不要なC末カルバモイル部分を除去して分子量を削減

・ 代謝部位のアスパラギン酸をプロリンに変換(2級アミンで立体障害)、グリシンをD-アラニンに変換(α位にメチル基導入)して、代謝安定性を改善

・ ラットにアレルギー反応(マスト細胞脱顆粒)があり、原因(塩基性/脂溶性)はリジン残基であったが、無くすと今度はOATP基質になってしまったので、残しつつ塩基性を調整してアレルギー反応およびOATP基質認識を回避

・ Fine Tuningを経て、Enlicitide (MK-0616)を取得、現在FDAが承認審査中


【③ 中外製薬のKRas阻害剤LUNA18】

詳しくは過去の記事参照

『暗黒大陸を行く(上陸編)』

https://azarashi-panda.hatenablog.com/entry/2023/12/03/072840

● mRNAディスプレイ(ペプチド数 ≧ 1010個)を実施し、KRASに結合が確認された環状ペプチドAP8784(KD = 0.34 μM)を取得

・ AP8784はKRAS(WT)とSOS1の相互作用をIC50 = 180 nMで阻害

・ X線結晶構造解析によりKRAS-SOS1相互作用面への結合を確認

 ✓ AP8784の複数の疎水性アミノ酸残基が、KRAS表面でInduced-Fitにより生成された疎水性の溝と相互作用を形成

● AP8784からアミノ酸側鎖の変換のみで最適化を実施し、LUNA18を取得

・ 大きな構造変化(スキャホールドホッピング)はしない

・ 極性アミノ酸の導入は必要ない。

・ 疎水性相互作用の獲得によって活性だけでなく膜透過性も向上

 ✓ 環状アミノ酸やαジ置換アミノ酸による配座固定も狙ったか

・ LUNA18は進行性固形がんで開発していたが、昨年中止となった(後継はAUBE00)

今回注目したいのは、1点です。

それは、3社ともにヒットペプチドから大きな構造変化を伴わずに開発化合物を取得している点です。

『大きな構造変化・スキャホールドホッピングはしない』と明言しているのは中外さんのみですが、結果として3社ともに同じ傾向をとっています。つまり、『ヒット段階で既に開発可能な構造を引けているかどうか』がペプチド創薬において肝と考えらえます。

(もちろん低分子創薬でも肝の一つだけど、あとでメドケムテクによる挽回が難しいのかも?)

その観点で言うと、

・ ライブラリーの数を多くする・多様性を広げる

・ 評価系の妥当性を担保する

・ オルソゴナルアッセイで偽陽性を排除する

・ 構造情報(結晶/クライオEM)を早期に取得する

・ ライブラリー構築・ヒット選抜の基準を戦略的に設計する(例えば中外さんの疎水性アミノ酸のみで構成)

といった『ヒット取得前』の工程が、低分子以上に開発成功率を左右するのかもしれません。

いやぁ、メドケムって本当にいいものですね。